



金属材料的塑性变形行为跨越从微观缺陷的形成与演化到宏观力学响应的多个层级,涉及位错形核与迁移、晶界与相界作用以及微孔洞的萌生与扩展等多机制耦合过程,构成典型的多尺度关联体系。深入理解这些机制不仅关系到微观组织调控规律的揭示,也是构建结构-性能关联和发展高性能金属材料的关键。近年来,随着先进表征技术的不断发展,材料组织演化过程得以在更高分辨率下被观察和量化。例如,时效过程中析出和组织稳定性的演变对材料性能具有重要影响,相关研究已在多种合金体系中得到验证,其中对铸态Co-Cr合金的研究进一步明确了时效调控对力学性能的关键作用[1]。与此同时,多元体系中原子扩散行为及其对相形成和组织稳定性的影响逐渐被明晰,Ti-Al-Fe体系中bcc相的扩散特性便为理解复杂相稳定性提供了重要依据[2]。此外,变形历史或变形量对组织细化及强韧化机制的影响亦得到深入探讨,不同程度的塑性变形能够显著改变合金体系的微观结构及其力学响应特征[3]。这些实验进展共同构成了理解塑性变形多尺度机制的基础,为进一步开展数据驱动和机理驱动的建模研究提供了重要物理支撑。
在模拟研究方面,从分子动力学(molecular dynamics,MD)、离散位错动力学(discrete dislocation dynamics,DDD)、晶体塑性(crystal plasticity,CP)到应变梯度塑性(strain gradient plasticity,SGP)及宏观本构模型,多尺度计算体系已基本形成,为揭示金属材料复杂变形行为提供了重要手段。然而,多尺度模型之间在信息传递方式、物理描述的连续性以及参数标定等方面仍存在关键挑战,特别是在多元异质组织、复杂缺陷集群及强非平衡加载条件下,高保真跨尺度预测仍难以实现[4]。这些限制在一定程度上制约了传统多尺度模拟在大构型空间、强非线性机制以及多缺陷耦合问题中的适用性[5]。随着数据科学、人工智能方法和高性能计算平台的快速发展,机器学习(machine learning,ML)为金属材料塑性机制研究提供了新的突破路径。基于机器学习的原子间势函数显著提高了分子动力学模拟的精度及适用范围;深度学习驱动的本构模型使复杂非线性力学行为得以以更高维度、更大自由度进行描述;图神经网络(graph neural network,GNN)及其他多尺度学习框架则为组织特征识别、缺陷演化建模和结构-性能预测搭建了新的理论基础[6~8]。值得关注的是,机器学习在高熵合金等复杂体系中的应用已取得显著成效,例如,在热变形流变行为预测与动态再结晶机制学习方面已展现出极高的精度与泛化能力[9],进一步证明了其在处理复杂构型与强非线性机制方面的潜力。
基于上述背景,本文系统综述了机器学习在金属材料多尺度塑性模拟中的最新进展,重点讨论其在基于机器学习的原子势函数构建、位错动力学建模与加速、晶体塑性与应变梯度塑性方法拓展以及宏观本构模型构建等方面的典型应用。最后,进一步总结了机器学习在提升模拟精度、促进跨尺度数据融合和构建物理可解释多尺度模型方面的作用,并展望其未来发展趋势与挑战,为深化金属材料塑性机制研究、构建高效精准的力学模型提供新思路。
1 基于机器学习的原子模拟
在多尺度塑性力学研究中,原子尺度描述是揭示位错形核、界面反应与微结构演化机制的基础。机器学习势函数的发展进一步推动了原子模拟的精度和适用范围。本节将评述基于机器学习的原子尺度模拟研究进展,重点关注机器学习势函数的构建方法及其在金属材料塑性变形分子动力学模拟中的典型应用,为后续跨尺度模型的数据支撑与机制提取奠定基础。
原子势函数是连接原子结构与材料力学性能的关键桥梁,对分子动力学和Monte Carlo (MC)模拟等原子尺度模拟方法至关重要。长期以来,传统原子势函数,如嵌入原子法(embedded atom method,EAM)[10]、修正嵌入原子法(modified embedded atom method,MEAM)[11]、反应力场(reactive force field,ReaxFF)[12]等,在计算效率和物理解释性方面具有优势,广泛应用于材料、化学和生物等领域。然而,传统势函数通常采用固定的函数形式,缺乏足够的灵活性来表达多元合金、晶格缺陷或相变等复杂系统中的非线性原子间相互作用,因而在复杂合金体系的预测精度方面存在明显不足。近年来,随着机器学习在高维非线性映射上的突破,机器学习势(machine learning potential,MLP)函数逐渐成为原子模拟研究的热点[13]。当前主流的机器学习势框架来源于Behler和Parrinello[6,7]的研究工作,主要通过从第一性原理(如密度泛函理论(density functional theory,DFT))计算获取的大量结构-能量-受力数据中学习原子间相互作用,不依赖预设的物理模型或经验函数形式,在准确性和泛化能力方面优于传统势函数。
(1) Gaussian近似势(Gaussian approximation potential,GAP)[14],GAP基于原子位置光滑重叠计算原子构型相似性,采用Gaussian过程回归拟合原子势,适用于结构畸变和拓扑变化显著的体系;
(2) 矩张量势(moment tensor potential,MTP)[15],MTP设计了一系列旋转协变张量来描述原子局部环境,其性能由多项式幂类度量控制。该度量定义了张量类型和收缩次数,采用线性回归进行拟合,可用于快速大规模计算,兼顾速度与精度。
在选择适用于特定研究体系的机器学习势函数时,需要综合考虑其描述符能力、计算效率、预测精度以及对目标材料体系的适用性。例如,基于线性模型的MTP在保持较高精度的同时具有更低的训练成本;NEP因其强大的拟合能力适用于复杂的多组分体系,但其训练过程通常更为耗时。为直观呈现这一对比,表1总结了不同机器学习势函数的关键性能指标,采用同一训练集以及不同势函数框架进行训练,并对比不同势函数的计算效率和误差。可见,GAP整体计算误差相对较大,计算效率也较低,MTP精度最高,能量和力误差分别为35 meV/atom和6300 meV/nm,NEP在计算速度上显著优于其他势函数,计算效率为4600 atom step/ms,这主要得益于其采用的GPU硬件加速架构大幅提升了模型计算效率。基于以上分析,针对不同材料体系,如高熵合金,应采用更高精度的势函数框架,以捕捉多种元素之间的复杂相互作用,而对于简单体系,使用更高效率的势函数框架有利于提高计算效率、增大计算规模。
表1 不同势函数体系的计算效率和训练误差对比[16]
Table 1
| Machine learning potential | ΔE meV·atom-1 | ΔF meV·nm-1 | Computational efficiency atom step·ms-1 |
|---|---|---|---|
| GAP | 46 | 11000 | 6.1 |
| MTP | 35 | 6300 | 61 |
| DP | 44 | 8000 | 150 |
| NEP | 44 | 7000 | 4600 |
机器学习势函数的发展标志着原子尺度模拟精度与效率的一次重大突破。特别是深度学习势函数,借助神经网络强大的非线性表达能力,实现了对复杂多体相互作用的自动学习与泛化建模。在多主元合金、缺陷演化、界面相互作用等复杂构型问题中,深度学习势显示出了显著优势,已成为连接第一性原理计算与大规模多尺度模拟的关键技术。随着数据集构建方法、网络结构和物理约束机制的持续优化,机器学习势函数将在未来材料设计和性能预测中发挥更加核心的作用。
机器学习势函数不仅能够逼近第一性原理计算的精度,还具有传统原子势函数无法比拟的构型泛化能力,因此,在复杂构型与多组元合金体系中展现出重要应用潜力。例如,对于复杂多元合金,长时间中低温退火处理后有利于局部偏析形成短程有序结构,或者驱动晶界偏析;实验观察难以对这些纳米级有序结构进行标定,而基于机器学习势的混合MC/MD模拟则很好地解决了这一问题。Santos-Florez等[23]构建了MoNbTaW合金机器学习势,并通过混合MC/MD模拟探究了短程有序结构的形成及其温度依赖性。Li等[24]进一步对MoNbTaW多晶晶界偏析进行了研究:体系由元素随机均匀分布向化学有序转变,局部区域呈现出明显的元素富集与分离现象,体现出短程有序结构的形成趋势;这种化学有序性在晶界附近尤为显著,表现出大量Nb元素偏析至晶界处,这将对位错运动、晶界迁移及变形机制产生深远影响。鉴于化学有序对合金变形机制和力学性能具有深远影响,通过MC/MD联合模拟结合机器学习势函数的构建,可有效捕捉材料局域结构演化过程,为理解多主元合金的塑性变形机制及结构稳定性提供原子尺度依据。
对于复杂合金而言,复杂的浓度波动和晶格畸变效应影响了多元合金体系中的位错滑移行为,而传统原子势函数难以准确描述这些特征,借助更加精确的机器学习势函数则可有效解决这一问题。例如,Yin等[25]采用机器学习势方法探究了短程有序对螺位错滑移行为的影响,观察到短程有序结构表现出更为复杂的位错响应行为,位错滑移轨迹显示出两个明显的扭折缺陷,形成台阶式局部结构。这种交滑移钉扎现象反映出短程有序调控位错滑移的复杂机制。相较于传统原子势函数,机器学习势具有更高的精度,能够精确捕捉化学组元分布、局部有序结构、晶格畸变等关键微观特征,有效促进了对多元合金位错塑性行为的研究。
在传统合金体系中,机器学习势函数也用于深入揭示微量合金元素对复杂塑性行为的影响机制。Meng等[26]构建了适用于Fe-C合金的机器学习势函数,系统研究了C含量对Fe-C合金位错滑移行为的调控作用,通过多个C浓度条件下的分子动力学模拟来揭示螺位错的滑移行为,该工作不仅阐明了C元素微合金化的本质强化机制,还充分展示了机器学习势在捕捉复杂原子相互作用与揭示微观强化机理方面的独特优势,从而为传统钢铁材料的组织调控和性能优化提供了坚实的原子尺度理论支撑。
Gong等[27]构建了适用于纯Ni体系的高精度机器学习势函数,较好地描述了纯Ni位错芯结构。如图1a[27]所示,Gong等[27]对比了多种势函数在不同滑移系下得到的广义层错能曲线,结果表明:传统EAM及部分MEAM势函数在层错能和不稳定层错能的描述上存在系统性偏差,难以准确反映晶体中原子滑移过程的能垒特征;而基于机器学习势能够在{111}<110>和{111}<112>两个典型滑移系上均与DFT结果高度吻合,显著提高了层错能面的预测精度。进一步的分子动力学模拟结果[27]表明,如图1b~e[27]所示,机器学习势能够精确再现fcc晶体中刃位错和螺位错的分解反应及其平衡间距,其中刃位错分解间距约为1.925 nm,而螺位错分解间距约为1.183 nm。这表明机器学习势在捕捉位错局域结构、滑移路径以及层错宽度等细节方面具有可靠性和普适性。该项工作不仅验证了机器学习势在复杂缺陷能量面和微观位错结构研究中的准确性,也展示了其在揭示位错分解机制、塑性变形本质和构建多尺度力学模型方面的独特优势[27]。
图1
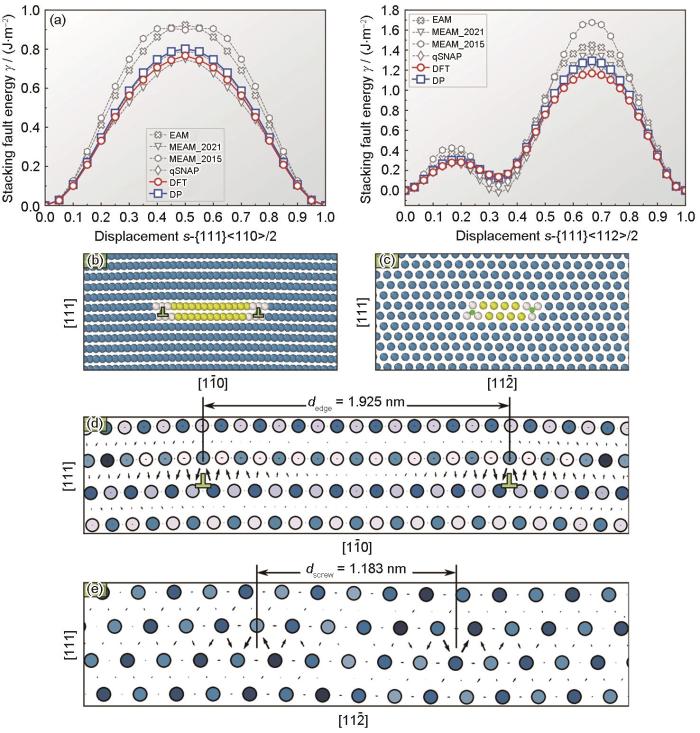
图1
基于机器学习势函数探究纯Ni位错芯结构[27]
Fig.1
Exploration of dislocation core for pure Ni based on machine learning potential[27]
(a) generalized stacking fault energies along the <110>/2 and <112>/2 directions, respectively (EAM—embedded atom method, MEAM—modified embedded atom method, qSNAP—quadratic spectral neighbor analysis potential, DFT—density functional theory)
(b-e) atomic configurations of edge and screw dislocations (b, c) and the corresponding differential displacement plots (d, e) (The blue, yellow, and white circles in Figs.1b and c represent fcc, hcp, and other local atoms, respectively. dedge and dscrew—the partial core separations of edge and screw configurations, respectively)
机器学习势函数具有超越传统势函数的精度,能有效捕捉原子间相互特征,因此,有学者[28]提出了通过扩展数据集构造通用势函数。通用势函数致力于统一描述不同元素之间复杂的相互作用,突破传统势函数需为每种体系单独开发的限制,可通过深度学习方法(如NEP框架)训练构建。该类势函数能够在保持高精度的同时,适应多种元素组合、缺陷构型和结构状态,实现从原子尺度出发的广泛可迁移性,为复杂组元设计空间下的高通量计算与大规模力学模拟提供了关键支撑,已成为多主元材料研究的重要工具。由于不同元素间复杂的相互作用,数据集数量随元素数目呈现指数型上涨。为了解决这一困难,Song等[29]提出,只需要构造单质和二元体系数据集,就足够通过NEP框架推广至多元体系的势函数。为了进一步证明通用势函数的精度和泛化能力,Song等[29]在8卡A100服务器上计算模拟了约1亿原子的MoTaVW多晶材料的拉伸行为,图2[29]给出了多晶材料的拉伸应力-应变曲线以及原子构型随应变演化过程。从图中可以观察到晶界发射位错、滑动和位错钉扎等塑性变形行为,以及位错网络的形成;模拟结果揭示了塑性变形的复杂细节和晶界中的位错行为。以上结果表明,结合通用势函数和高性能GPU计算已成为复杂合金体系塑性变形机理研究的新范式,同时具有超越传统势的精度和接近传统势的计算效率。
图2
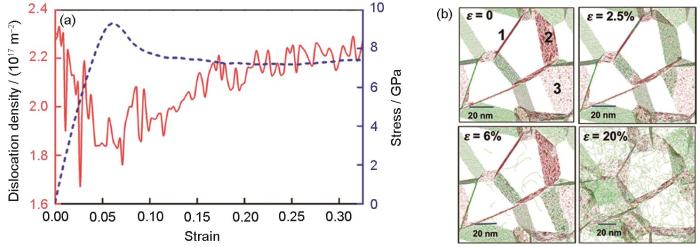
图2
基于通用势函数的1亿原子的MoTaVW多晶材料的拉伸行为模拟[29]
Fig.2
Simulation of the tensile behavior of a 100-million-atom MoTaVW polycrystalline system using the general-purpose potential[29]
(a) strain-induced dislocation density (red solid line) and stress (blue dashed line)
(b) distributions of dislocation in 20 nm thick slices at different strains (ε—strain. Grain boundaries are labeled by numbers for reference)
综上所述,机器学习势函数作为连接第一性原理计算与大规模分子模拟的关键桥梁,已在金属材料研究中展现出强大潜力。从早期的核方法和线性模型到近年来的深度神经网络,势函数的表达能力和构型适应性不断提升。在构建方面,涵盖从高质量第一性原理数据集生成、对称性保持的描述符设计,到多目标损失函数优化和精度验证,形成了一套系统而高效的训练流程。特别是在中熵和高熵合金研究中,机器学习势函数不仅能够准确捕捉多元素间复杂的化学有序性和缺陷相互作用,还支持大规模与长时间尺度下的塑性变形行为模拟。随着模型物理约束性和可解释性的进一步增强,机器学习势函数将在未来的材料发现和强韧机制设计中扮演不可或缺的核心角色。此外,随着高性能GPU计算的兴起,机器学习势函数的计算效率不断提高,已达到媲美传统势函数的计算速度。未来,机器学习势函数将朝着更高精度、更强物理约束和更广泛适用性的方向发展,尤其是在多组元、复杂缺陷和高温动态过程中的建模能力将持续增强。结合主动学习、多尺度耦合与可解释性模型,将进一步推动原子模拟在材料设计和机制预测中的智能化应用。
2 基于机器学习的离散位错动力学模拟
作为连接原子模拟与晶体塑性有限元的微观尺度数值模拟手段,DDD模拟在近年来受到了广泛关注[30]。DDD模拟能够显式地刻画位错的空间分布和演化过程,从而为理解金属材料中塑性变形、加工硬化以及各类强化机制提供物理上更具代表性的图景。例如,DDD模拟可以直接揭示位错与析出相、孪晶界、晶界或其他障碍物之间的相互作用,以及这些微观机制如何共同决定材料的宏观强度和延展性。因此,DDD模拟在连接微观机制与宏观力学性能之间发挥了不可替代的桥梁作用。
然而,DDD模拟通常会产生高度复杂的位错网络结构和海量输出数据,包括位错密度分布、应力场演化以及塑性应变累积等信息,传统的数据处理方式往往难以全面提取其中隐含的规律。近年来,随着数据科学与人工智能技术的快速发展,机器学习方法被逐步引入到DDD模拟结果的分析中。通过降维、聚类、回归预测或深度学习等机器学习方法的引入,研究者能够更高效且准确地捕捉位错演化模式与材料宏观力学性能之间的关联,从而为构建更具物理意义的本构关系和发展多尺度耦合模型提供新的思路。
学者们近年来逐渐将机器学习方法引入位错构型的表征与演化规律预测中,以期在大规模复杂数据中挖掘出关键物理特征并建立微观机制与宏观性能之间的联系。例如,Steinberger等[31]基于3D-DDD模拟系统提取了位错微观结构的多类特征,并提出一种结合机器学习的分析框架。他们利用离散到连续方法将原本由大量几何参数描述的复杂位错网络转化为总位错密度、几何必需位错(geometrically necessary dislocations,GNDs) 密度以及位错方向密度等连续场变量,进而作为机器学习模型的输入,实现了对粗粒化位错微观结构的分类和判别。不同类型的密度场变量在不同空间分辨率下对分类精度具有差异化影响,且多特征的组合往往优于单一特征,从而凸显了多维度位错信息在揭示材料塑性演化机制中的重要作用。Zhou等[32]针对位错图案形成过程中的物理机制提出了一种计算高效的DDD建模方法,该研究通过结合渐近分析与机器学习技术,对两平行滑移面上的位错进行了粗粒化自洽重构,成功在连续尺度上捕捉了位错相互作用的核心特征。与此同时,引入深度神经网络以推断局部位错亚结构与连续变量之间的隐含关系,并用于确定局部流动应力。该方法还推导出应力与位错图案波长之间的关系,为传统经验提供了理论依据。该工作为跨尺度塑性建模提供了一种新的范式,有望减少对唯象假设的依赖,直接从高精度数据中提取可推广的规律。
另外,基于机器学习的方法可以进一步挖掘位错行为与力学性能之间的潜在关联。微米尺度晶体材料在塑性变形过程中常表现出显著的样品间应力-应变曲线差异,这种差异在传统观点下往往被认为具有高度随机性。Salmenjoki等[8]通过2D-DDD模拟系统生成了包含不同初始位错构型的大量应力-应变曲线数据,并将其作为输入用于机器学习建模,进而采用回归神经网络(regression neural networks,ReNN)和支持向量机(support vector machines,SVM)等算法,训练模型以学习初始位错场特征与随后的应力-应变响应之间的非线性映射关系,结果表明,材料变形的可预测性随着应变和系统尺寸的演化而呈现出非单调行为:在小应变区间内,位错雪崩行为导致预测性能下降;而在较大应变区间内,预测能力反而增强,特别是在较大尺寸系统中表现得更为明显,如图3[8]所示。此外,预加载过程对变形可预测性具有正向影响,因为预应变能够诱导位错结构中出现更强的空间相关性,使得初始态特征更具代表性[8]。针对微尺度晶体材料中位错密度较低、塑性行为高度依赖于少数活跃位错这一显著特征,Tao等[33]提出了一种将3D-DDD与机器学习方法相结合的屈服应力预测框架。因为耦合机器学习方法的DDD模拟分析多依赖整体位错场特征,容易忽略单个位错在塑性演化中的关键作用,因此,在建模过程中引入了外部加载条件(如样品尺寸与加载取向)与内部微观特征(如易激活Frank-Read位错源的长度、Schmid因子、自由表面效应及初始位错密度)作为输入变量,以实现宏观载荷与微观位错特征的结合。同时,该框架[33]利用回归树模型实现了对单晶微柱屈服应力的高精度预测,并且模型具有良好的泛化能力;进一步的Shapley加性解释(Shapley additive explanation,SHAP)特征重要性分析显示,位错源长度与Schmid因子是主导屈服应力预测的关键因素,前者反映了位错激活难度,后者体现了加载取向与滑移系的几何匹配关系。另外,该工作[33]的分析表明,尺寸效应与取向效应能够通过不同特征进行等效传递,这说明机器学习模型能够在特征空间中自动提取并重构物理规律;该模型还成功捕捉到屈服应力随样品尺寸减小而升高的幂律关系,以及随晶体取向变化而呈现的规律性差异,这与实验和理论预期高度一致。可见,这一方法不仅为预测单晶微柱的屈服应力提供了新思路,也展示了在多尺度塑性建模中通过引入可解释性强的特征工程来提升机器学习模型可靠性的潜力,为实现从位错机制到宏观力学性能的跨尺度连接提供了重要参考。
图3
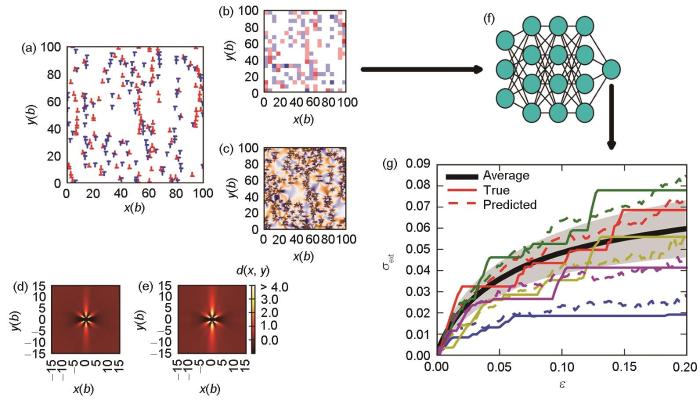
图3
基于机器学习方法预测微米尺度晶体材料应力-应变响应[8]
Fig.3
Machine learning-based prediction of stress-strain responses in micron-scale crystalline materials[8]
(a) initial dislocation configuration (Red and blue symbols corresponding to positive and negative Burgers vectors, respectively)
(b) geometrically necessary dislocation density (ρGND) distribution (Red and blue corresponding to positive and negative values of ρGND, respectively)
(c) internal stress field distribution (σsf) (Orange corresponding to positive and purple to negative σsf)
(d, e) two types of initial states were used randomly relaxed configurations (d) and pre-deformed dislocation configurations (e) (d(x, y)—dislocation pair correlation function)
(f) a trained neural network was used to establish the mapping between features of the initial dislocation configuration and the subsequent stress-strain curves
(g) the figure shows true stress-strain curves (solid lines) and neural network predictions (dashed lines) for selected samples, along with the average of all true curves (thick black line) and the standard deviation band (shaded area) (σext—external applied stress)
长期以来,塑性理论模型的构建主要依赖两类思路:一类是基于经验的唯象模型,通过建立的材料本构关系并借助有限的实验数据进行拟合确定模型参数,在特定材料和加载条件下能达到较好的预测效果,但往往缺乏跨材料、跨尺度的泛化能力;另一类则是基于物理机制的建模方法,试图通过识别实验或模拟中观测到的孤立缺陷过程,构建具有物理约束的本构模型。然而,塑性变形本质上属于复杂的集体现象,往往涉及多种机制的耦合与相互竞争,这使得单一的经验模型或物理机制模型均难以完整刻画其复杂性。Hiemer等[34]在研究fcc金属中应变速率与位错密度相关的强化机制时,进一步指出了传统方法的不足之处;同时,通过大规模高通量DDD模拟与实验数据库的结合,系统分析了流动应力与位错密度、应变速率的耦合关系,并比较了基于尺度分析的物理建模与机器学习方法的表现。结果表明,数据驱动的机器学习模型能够在一定程度上补充传统经验和机制模型,尤其是在处理多变量耦合和非线性关系时展现出较强优势,但其应用推广仍面临物理可解释性不足和外推能力有限的挑战。因此,未来的发展方向在于通过引入对称性、尺度不变性等物理约束,提高机器学习模型的可解释性与可靠性,实现数据驱动方法与物理机制建模的有机结合。在晶体塑性中存在位错间的相互作用导致的位错阻塞和由弥散障碍物(如析出相)引起的位错钉扎两种机制。这两类机制虽然在宏观响应上都可能表现为应力-应变曲线中的幂律松弛和应变雪崩,但其物理本质存在显著差异。为深入探讨这一问题,Salmenjoki等[35]利用DDD模拟研究了含不同密度析出相的fcc结构晶体Al中的位错行为,并借助无监督机器学习方法识别出由位错阻塞主导向障碍钉扎主导的机制转变。
另外,学者通过机器学习方法对不同工况下的位错受力进行提前分析,将DDD模拟中位错受力的直接复杂计算替换为机器学习位错受力预测,以提高计算效率。例如,Rafiei等[36]提出了一种基于深度神经网络的框架,通过构建富集的数据集来训练模型,使其能够准确预测单个位错的应力场以及两个位错之间的Peach-Koehler力。结果显示,该方法在二维体系中可获得与解析解高度一致的预测,同时在数据分布均衡化后显著降低了偏差和过拟合风险。这一工作不仅验证了机器学习在位错动力学建模中的可行性,也为未来扩展至3D-DDD模拟、复杂边界条件下的有限体系,以及更高效的机器学习结构优化奠定了基础。Bertin和Zhou[37]提出了一种新颖的DDD-GNN框架,将原本计算开销巨大的时间积分环节完全替代为基于图神经网络的机器学习模型。该方法利用位错构型的天然图结构特征,将节点和位错线段作为图的顶点和边,通过消息传递机制学习局部短程相互作用,并以长程应力场作为外部输入,从而在无需显式计算节点力和位错迁移率的情况下直接预测节点位移。结果表明,DDD-GNN能够高度准确地重现实验基准应力-应变曲线并保持较好的泛化性能,预测结果与真实DDD模拟在应力波动均值和幅度上统计等价。
综上所述,机器学习与DDD的结合展现出显著潜力。一方面,机器学习通过分类、聚类和可解释性分析等手段,帮助研究者从复杂的位错结构中提取关键特征,揭示塑性变形过程中潜在的物理规律和位错机制。另一方面,机器学习在DDD建模和加速方面也发挥了重要作用,显著降低DDD的计算成本,为跨尺度塑性模拟开辟了新路径。随着更大规模、更高精度数据的获取以及更先进的机器学习方法的发展,DDD与机器学习的融合将更加深入。DDD作为MD与有限元之间的桥梁,是多尺度材料力学中不可缺少的模拟手段。如何在计算效率与物理可解释性之间取得平衡,如何通过机器学习使DDD成为具备跨尺度普适性的力学和塑性性能的预测框架,以及如何将数据驱动方法嵌入现有多尺度模拟与本构建模体系中,将是未来研究的关键方向。
3 基于机器学习的晶体塑性有限元分析
在完成原子-位错层级的机理建模后,研究焦点进一步提升至多晶尺度的变形预测。CP方法可在晶粒尺度描述滑移、孪晶及局部应力集中等关键机制,但参数标定与大规模计算成为主要瓶颈。本节承接前两节从微观机制提取到细观位错动力学建模的逻辑,讨论机器学习在CP中的作用,包括参数反演、应力-应变响应预测以及微观特征与宏观行为的映射。机器学习在材料科学中的应用逐渐扩展至微观机制模拟和塑性变形行为的多尺度预测[38~40]。对于多晶材料的塑性变形行为研究,CP方法能够基于滑移系、孪晶以及相变等微观机制精确描述单晶和多晶的各向异性塑性变形。然而,CP模拟通常计算量大,尤其在处理复杂材料构型、非局部硬化以及多机制耦合行为时,参数标定和大规模有限元计算成为主要瓶颈[41,42]。针对这一问题,近年来大量研究尝试将机器学习与CP相结合,通过训练神经网络、随机森林或深度学习模型,实现对CP模型参数的快速预测、应力-应变曲线的高效生成以及局部应力/应变集中区的识别[43~46]。基于CP生成的数据集,机器学习模型能够捕捉晶粒尺寸、晶界取向、Schmid因子以及滑移传递等微观特征对宏观力学行为和局部集中区的影响[47~49]。这种融合方法不仅显著降低了计算成本,还能深入描述材料的变形机理,揭示微观机制与宏观性能之间的内在联系,为复杂微结构、多机制耦合行为及疲劳损伤预测提供了新的分析手段[50~52]。
近年来,机器学习方法在CP分析中的应用受到广泛关注,尤其在解决本构模型参数高效标定这一长期存在的难题方面展现出巨大潜力。例如,Lu等[53]提出了基于机器学习的参数反演方法,该方法仅依赖宏观拉伸应力-应变曲线即可确定CP本构模型参数。更为重要的是,训练完成的机器学习模型具有良好的泛化能力,不仅能够准确识别Cu的本构参数,还可推广应用于Ni、316L不锈钢以及CrMnFeCoNi高熵合金等典型fcc材料。与此同时,基于随机森林算法的特征重要性分析揭示了本构参数与宏观力学响应(如屈服应力和应变硬化率)之间的相关性,其规律与物理意义高度一致。这一研究展示了机器学习在CP建模中的双重优势:不仅显著提升了参数标定的效率和精度,而且为理解本构参数与力学性能之间的内在联系提供了新的途径,对拓展其他CP本构模型的应用具有普遍意义。在非局部CP理论模型构建过程中,位错在空间尺度上的重排行为导致本构关系高度复杂,参数数量众多且难以直接确定。针对这一挑战,周瑞等[4]提出将机器学习模型与遗传算法相结合的策略,以提升非局部CP参数反演的效率和精度。该方法以镍基高温合金含冷却孔构件的单轴拉伸响应为研究对象,通过训练机器学习模型替代遗传算法中原本需要的大量有限元调用,从而显著降低计算成本。在优化过程中,该研究不仅获得了与实验应力-应变曲线高度吻合的非局部CP参数,还基于SHAP框架实现了对关键本构参数的重要性排序和物理影响的解释。如图4[4]所示,该方法能够有效揭示不同参数对屈服应力和最终强度的边际贡献,其变化规律与CP理论分析及有限元模拟结果保持一致。这一研究为机器学习在复杂CP本构参数识别中的应用提供了有益范例,也展示了其在材料建模中兼顾效率与物理可解释性的潜力。
图4
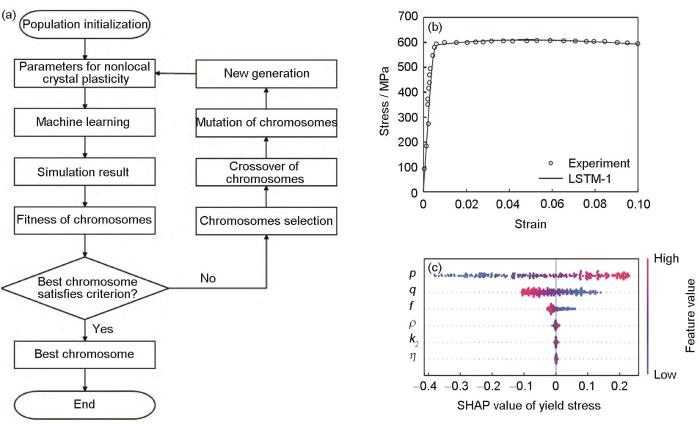
图4
基于机器学习方法确定非局部晶体塑性(CP)本构模型参数:遗传算法流程示意图,有限元模拟结果与实验结果的对比,及特征的取值产生的影响[4]
Fig.4
Determination of crystal plasticity (CP) constitutive model parameters using a machine learning approach[4]
(a) schematic of the genetic algorithm workflow
(b) comparison between finite element simulation and experimental results (LSTM—long short-term memory)
(c) influence of feature variations (p and q—energy barrier profile constants, f—attack frequency, k2—dislocation multiplication constant, η—dislocation viscosity, ρ—dislocation density, SHAP—Shapley additive explanation)
在滚动接触疲劳(rolling contact fatigue,RCF)条件下,轴承钢中因非金属夹杂物引发的蝶形白色蚀变区(white etching area,WEA)损伤机理一直是工程界关注的重点难题。针对这一问题,Wang等[54]将机器学习与CP相结合,提出了一种多源数据驱动的预测框架。该工作首先通过RCF实验获得典型的蝶形WEA,并在CP框架中耦合损伤相场方法,模拟了不同非金属夹杂物特征参数(形状、尺寸、埋深)下的损伤演化过程;随后,结合实验结果、文献数据及模拟数据构建训练集,引入极端梯度提升(extreme gradient boosting,XGBoost)算法用于缺失数据填补,并采用合成少数类过采样技术(synthetic minority over-sampling technique)算法对包含离散与连续特征的数据集进行扩充,以提升模型对少数类样本的表征能力与整体泛化性能。模型表现出更优的预测精度与稳定性,均方根误差可达0.7433。该研究不仅验证了基于CP与机器学习耦合方法预测WEA损伤的可行性和高精度,而且展示了低成本及其学习模型在复杂损伤行为预测中的应用前景。
另外,Eghtesad等[55]结合物理驱动的CP全场模型与基于位错密度的硬化本构模型,利用机器学习方法分析多晶Ni中微观应力和应变热点的形成机制。该研究通过CP模拟,构建具备不同晶粒结构、形貌及晶体学织构的多晶微观结构,定量表征晶界附近的晶粒间错配特征与滑移传递行为;并在拉伸-剪切组合加载条件下,系统探究了微观应力与应变局部化特征随加载状态的演化规律。该研究成功将物理驱动的CP与机器学习方法结合,不仅揭示了导致微观应力和应变热点的关键微观特征,也为理解多晶金属中损伤起始区的形成机制提供了新的数据驱动视角。应力-应变曲线是理解材料变形行为的关键工具,有助于揭示材料微观结构与力学性能之间的复杂关系。为解决这一问题,Mao等[56]采用自编码器(autoencoder)架构对中间数据特征进行学习,并利用其预测塑性变形分量,再基于该预测结果计算应力-应变曲线,从而绕过了传统CP中最耗时的环节,实现了计算效率的显著提升(加速约29.3倍)且不损失精度。该框架不仅能够通过深度学习识别复杂数据模式,提高塑性变形预测精度,还展示了在材料力学行为模拟中大幅提高计算效率的潜力。未来工作将考虑引入迁移学习方法,以减少模型在新条件下的重新训练需求,并致力于开发更具通用性的模型,实现一次训练即可适用于不同晶体取向和加载条件的材料行为预测,为高效CP模拟提供新的方向。
Yuan等[57]进一步提出了一种结合Open Citrination平台的机器学习框架(如图5[57]所示),用于构建面向fcc多晶材料的降阶CP模型。该方法利用黏塑性自洽CP求解器生成大规模数据集,包括应力-应变响应与织构演化过程,并通过主成分分析对晶体学织构进行高效表征。在此基础上,所建立的降阶模型能够以前期织构、材料本构参数和加载条件为输入,直接预测应力-应变曲线和最终织构;同时,该模型具备可逆性,可根据给定的应力-应变曲线和最终织构反推出初始织构和本构参数。结果表明,这一机器学习驱动的降阶模型不仅显著提升了预测效率,还能够在集成计算材料工程框架中实现加工-组织-性能关系的快速探索。该工作展示了利用数据驱动方法对复杂物理模拟进行加速和替代的可行性,为实现高效的材料设计与性能优化提供了新思路。
图5
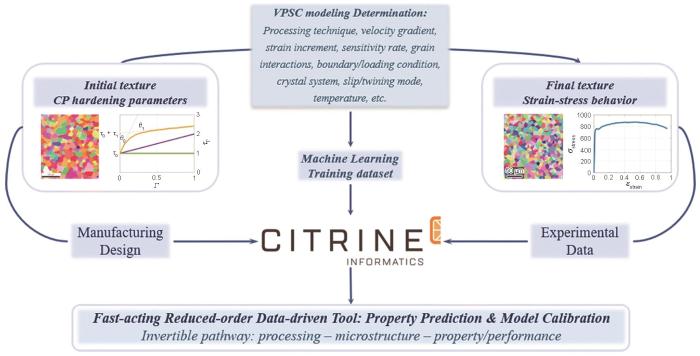
图5
机器学习框架示意图[57]
Fig.5
Schematic description of the proposed machine learning framework[57] (VPSC—viscoplastic self-consistent; Γ—accumulated shear strain; τ0 and τ0 + τ1—the initial and the back-extrapolated critical resolved shear stresses (CRSS) in slip system, respectively; θ0 and θ1—the initial and the asymptotic hardening rates, respectively; τΓ —shear stress)
另一项研究[58]还提出了一种基于微观组织信息的机器学习模型,用于预测多晶材料的各向异性屈服面。该研究首先采用全场CP模拟生成铝合金在多轴应力状态下的屈服响应数据集,以此训练神经网络屈服函数,并标定适用于各向异性多晶体的三维屈服准则。与传统三维屈服函数依赖复杂参数识别且存在各向异性系数非唯一性等问题不同,该方法利用神经网络在拟合复杂屈服面方面的灵活性,有效避免了上述难题。该研究通过Bayesian优化自动确定神经网络的最优结构,确保在较少训练数据的条件下,模型仍能学习并保持屈服曲面凸性和拉-压对称性等基本物理特征。该神经网络屈服函数能够准确再现多轴加载下的流动行为和平面各向异性特征,同时具备计算应力梯度的能力,可通过自动微分获得r值等派生量,从而为其在有限元程序中的实现提供了可行途径。结果表明,该模型在复杂多轴应力状态和各向异性力学性能预测方面的表现可与先进的经验屈服函数相媲美,并展现出良好的泛化能力。该研究还指出,该方法未来可扩展至屈服面的演化研究,以及强各向异性与强度差异效应更显著的材料体系,为开发全数据驱动的屈服准则在板材成形和复杂构件模拟中的应用奠定了基础。
尽管基于机器学习的方法在预测宏观力学响应及局部应力/应变集中区方面展现出显著优势,其预测结果仍高度依赖于训练数据的覆盖范围及特征选择,难以直接反映微观物理机制。因此,近年来将机器学习与CP有机结合成为研究热点:前者能够提供高效的数据驱动预测,后者则基于位错运动、滑移和孪晶等微观机制,实现对材料内部变形行为的物理规律性刻画。通过这种方法,可在保证计算效率的前提下,系统揭示复杂变形机制金属材料中微观组织特征对应力-应变演化、疲劳损伤萌生及裂纹扩展的调控作用。此外,基于机器学习的CP方法可进一步拓展至多轴加载、高温服役及复杂循环载荷条件,为材料设计、性能优化及多尺度力学行为研究提供完整的理论与数值分析框架。因此,CP与机器学习的结合不仅有效提升了预测精度和计算效率,也为微观机制驱动的材料性能优化提供了新的研究思路。
4 基于机器学习的应变梯度塑性分析
应变梯度塑性理论作为经典塑性理论的重要拓展,能够有效捕捉材料在微米甚至亚微米尺度下的尺寸相关效应,为解释“尺寸减小而强度提升”等现象提供了合理框架。Ashby[59]指出,材料内部的位错存储可分为两类:一种是统计存储位错(statistically stored dislocations,SSDs),主要与均匀塑性变形相关;另一种为GND,用于协调非均匀塑性变形。而应变梯度塑性理论[60]建立了几何必需位错密度与塑性应变梯度之间的联系,为描述微尺度金属材料的尺寸效应提供了重要的依据。在此基础上,不同的应变梯度塑性理论得到了广泛发展[61~64]。然而,这类模型通常引入额外的内禀尺度参数,导致本构参数数量增多,且参数与实验数据之间的直接对应关系不够明确,使得传统参数标定过程严重依赖经验与试错,且难以量化参数不确定性对预测结果的影响。机器学习方法凭借其在数据驱动和智能算法方面的优势,为应变梯度塑性模型的构建、参数标定和实际应用提供了新的解决途径。
例如,在模型的选择与验证方面,Tan等[65]采用Bayesian机器学习(Bayesian machine learning,BML)方法,系统性地确定了最优的应变梯度塑性模型。由于传统应变梯度塑性模型通常包含多个内禀长度参数和复杂本构关系,其校准和筛选长期依赖主观经验[66]。为此,该研究构建了一个包含不同本构假设的应变梯度塑性模型族,并利用DDD模拟所提供的应力-应变数据作为训练集。通过Bayesian推断与模型选择框架,结合Markov链Monte Carlo (MCMC)采样对参数后验分布进行估计,并借助核密度估计(kernel density estimate,KDE)实现参数不确定性的可视化。最终,基于模型证据与后验可信度评估,为应变梯度塑性模型筛选和验证提供了严谨而实用的方法论框架。
此外,机器学习方法还可与尺寸效应实验相结合,拓展应变梯度塑性模型在参数依赖性方面的应用边界。以压痕测试为例,因加载区域小、应力/应变状态复杂,该实验广泛用于标定应变梯度塑性模型中的特征尺度参数。近年来,不少研究尝试基于纳米压痕载荷-位移曲线反推材料的弹塑性本构参数,并据此预测其单轴拉伸行为[67~71]。得益于机器学习方法在求解复杂逆问题上具有独特的优势,为求解材料的本构模型参数提供了新的研究途径。例如,Zhu等[72]提出了一种融合长短期记忆(long short-term memory,LSTM)神经网络与遗传算法的创新逆向分析方法,通过纳米压痕实验数据精准提取基于机制的传统应变梯度塑性模型材料参数,有效克服了传统J2流动理论在微尺度下无法表征尺寸效应的局限性。该方法首先通过有限元模拟生成300组纳米压痕载荷-位移曲线作为训练数据集,利用LSTM神经网络建立从材料参数到曲线特征参数的非线性映射,再结合遗传算法以实验曲线特征为目标反演最优参数组合,并通过纯Cu与退火电解Cu薄膜的实验验证了其准确性。如图6[72]所示,纳米压痕与单轴拉伸模拟结果与实验数据误差小于5%,显著优于忽略应变梯度的传统模型,为微尺度材料力学行为研究提供了高效可靠的参数识别范式。
图6
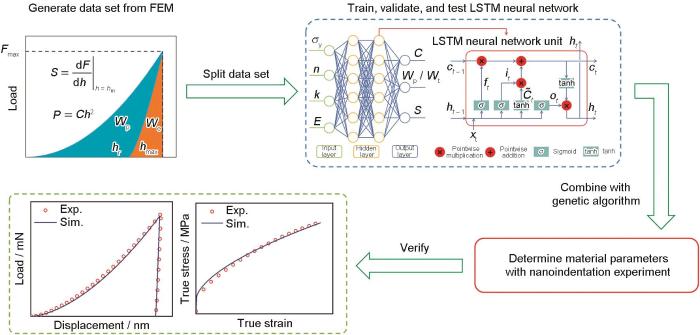
图6
基于纳米压痕实验确定材料参数的逆向分析流程图[72]
Fig.6
Flowchart of inverse analysis for determining material parameters based on nanoindentation experiments[72] (Finite element method (FEM) simulations generate nanoindentation load-displacement (F-h) data, where F is the indentation load and h is the indentation depth; Fmax and hmax denote the maximum load and maximum indentation depth, respectively; and hr is the residual indentation depth. The loading curvature C is defined by P = Ch2, and the unloading stiffness S is defined as S = dF / dh. Wp, We, and Wt represent the plastic work, elastic work, and total indentation work, respectively. The LSTM architecture includes a forget gate ft, an input gate it, and an output gate ot, which govern the updates of the current input xt, the cell state ct, and hidden state ht at time step t. Here,
应变梯度塑性理论在应用层面还长期面临一个核心挑战,即:其微观力平衡方程具有极强的数学刚性,且传统有限元方法依赖于对塑性带演化区域的先验认知以实现局部网格加密,这不仅导致计算成本急剧攀升,更常常引发迭代收敛失败[73,74]。因此,Tyagi等[75]提出了一种基于物理信息深度学习(physics-informed deep learning,PIDL)的创新计算方法,采用深度前馈神经网络(deep feedforward network,DFN)作为全局函数逼近器。该方法将空间坐标与时间作为网络输入,直接输出位移、塑性应变等场变量,从而完全避免了传统有限元所需的复杂网格划分;同时,通过自动微分技术精确计算场变量导数,并将宏观动量平衡、微观力平衡等控制方程的残差以及初始与边界条件共同嵌入损失函数中,进而将复杂的偏微分方程求解问题转化为一个非线性优化问题。结果表明,提出的PIDL方法在一维及二维SGP模型的多种工况(包括无硬化、各向同性硬化及梯度硬化等)下均表现出色,其预测的应力-应变响应和塑性应变分布与文献结果[76]高度吻合,且在二维模拟中避免了有限元因忽略Jacobian矩阵耦合项而导致的数值误差,展现了更高的计算保真度。此外,该框架还展现出卓越的参数外推能力;同时,通过将材料参数作为网络输入进行训练,训练好的模型能够准确预测未训练参数下的力学行为,这为快速参数敏感性分析与反问题求解提供了强大工具。
尽管目前基于机器学习的应变梯度塑性分析方法在捕捉微尺度尺寸效应和实现高效参数反演方面取得了显著进展,但其预测能力仍严重依赖训练数据的质量与覆盖范围,且往往缺乏对GND等底层物理机制的明确表征。因此,当前研究越来越倾向于将数据驱动的机器学习方法与具有明确物理含义的应变梯度塑性理论相结合,构建可融合多尺度变形机制的新型本构模型和计算框架。机器学习方法能够高效处理应变梯度塑性本构模型中的高维参数辨识和复杂逆问题,而应变梯度理论则从连续介质层面提供了考虑GND的物理基础,二者结合不仅显著提升了模型在微纳尺度下的预测精度和计算效率,也增强了其对跨尺度塑性变形行为机理的诠释能力。在后续研究中,机器学习或将进一步与跨尺度模拟及实验数据深度融合,推动应变梯度塑性理论在非均匀塑性变形、疲劳损伤分析等方面的应用,最终发展出兼具物理机理与自适应学习能力的下一代智能塑性力学计算模式。
5 基于机器学习的塑性本构模型研究
本构关系是描述材料在外力作用下应力与应变之间的关系,是研究材料力学行为的核心内容,其建立过程通常基于实验数据揭示的演化规律,并在一定的理论框架下引入具有物理意义的演化方程。这一建模过程在逻辑上与机器学习方法具有相似性,即依赖大量数据,通过训练挖掘其内在规律,并进行模型的泛化能力验证。本节将针对基于机器学习的金属材料塑性本构模型的研究进展及代表性工作进行总结和介绍。基于机器学习方法建立本构模型的早期工作可以追溯到1991年[77]。Ghaboussi等[77]以当前步的应力、应变以及应变增量作为输入,以应力增量作为输出,采用全连接神经网络(fully-connected neural network,FNN)进行训练,建立了描述材料循环塑性变形行为的本构模型。Liu等[78]和Al-Haik等[79]进一步将与温度相关的物理量作为神经网络输入,从而使建立的机器学习本构模型能够在宽温度和应力范围内准确预测材料的塑性变形响应。
考虑到弹塑性材料的循环变形行为会受到加载历史的影响,Ghaboussi和Sidarta[80]进一步将多个增量步的应力、应变信息一同作为神经网络的输入,并在模型中引入了自适应结构,动态调节隐藏层神经元数量,从而提高神经网络的预测精度。该研究验证了机器学习方法在材料本构模型构建领域的可行性。然而,由于在训练过程中仅利用了部分应力、应变信息,而事实上加载历史信息是分散存储于每一个增量步之中的,导致模型对完整的加载历史信息捕捉不够充分,模型的预测精度有待进一部分提升。
近年来,循环神经网络(recurrent neural network,RNN)因其出色的时间序列建模能力,已广泛应用于构建与加载历史相关的塑性本构模型中,为模拟复杂加载条件下的材料塑性变形行为提供了新的技术路径。例如,Mozaffar等[81]充分发挥RNN在时序建模方面的优势,构建了一个具有多维输入特征的数据集,其中包括纤维体积分数等静态微结构参数以及通过Gaussian过程插值生成的多轴动态变形路径序列。该模型基于门控单元循环单元(gated recurrent unit,GRU),充分学习材料应力-应变之间的非线性映射关系,有效地捕捉了材料塑性变形行为的加载路径相关性,实现了微结构-历史加载-宏观力学响应之间的“端到端”关联建模。验证结果(见图7[81])表明,该模型不仅能准确预测训练工况下的应力响应,在面对没有经过训练以及单轴加-卸载路径等工况下同样表现出较好的预测效果,能够描述材料的Poisson效应和塑性能演化趋势,体现出较强的泛化能力。在此基础上,Gorji等[82]进一步结合GRU与FNN,建立了能够准确描述材料的Bauschinger效应等复杂变形行为的混合模型,验证了RNN在处理多维输入、多物理变量耦合的本构模型构建问题中的强大学习能力。
图7
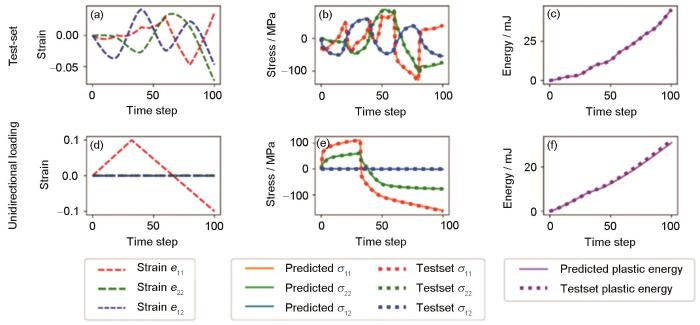
图7
基于门控单元循环单元(GRU)的、路径依赖的塑性本构模型预测结果[81]
Fig.7
Prediction results of the path-dependent constitutive model based on gated recurrent unit (GRU)[81]
(a-c) prediction results for deformation paths within the test set that were not used in training
(d-f) prediction results for unidirectional loading-unloading deformation paths (e11, e22, and e12—average strain components; σ11, σ22, and σ12—average stresses)
前述研究所采用的模型,虽然在描述材料复杂变形行为方面具有强大的非线性建模能力,但普遍属于典型的“黑箱”建模范式,其通过神经元之间复杂的连接捕捉材料本构关系的同时,却难以提供具有物理意义的显式表达式。为提升模型的可解释性,部分学者[83,84]尝试将符号回归(symbolic regression,SR)方法引入到材料本构模型的构建中。Kabliman等[84]针对AA6082铝合金的热压缩变形问题,采用SR方法构建了具有显式表达式的本构模型,用于捕捉温度、应变率与应力之间的非线性映射关系。考虑到具有17个参数的SR-V5模型在工程应用中较为复杂,Kabliman等[84]进一步移除对预测精度贡献较小的项,将模型简化为仅包含9个参数的SR-V6模型;同时,将模型嵌入到有限元软件进行计算,对比仿真结果与实验数据,验证了该模型具有较高的预测精度。
为了克服纯数据驱动方法对大规模训练数据的依赖性,并提升模型的可解释性、鲁棒性及泛化能力,近年来大量研究致力于在机器学习模型中引入材料力学领域的先验知识。Masi等[85]提出了一种热力学基础神经网络框架(thermodynamics-based artificial neural networks,TANNs),以构建描述金属材料在复杂加载路径下弹塑性变形行为的本构关系。该方法以热力学势函数作为建模核心,借助神经网络的自动微分机制分别构建应力响应与内变量的演化规律。在网络结构设计上,TANNs由多个子网络构成,包括用于预测内部变量增量的子网络和用于拟合自由能的子网络,模型通过热力学关系计算应力增量及耗散率,将自由能和耗散率及其与应力、温度等内部状态变量的关系编码在神经网络的结构中,从而确保模型在训练过程中严格遵循能量守恒和熵增原则。与数据驱动的方法相比,物理信息的约束使得模型的预测效果和鲁棒性显著提升,在面对含噪声的数据时也有较好的预测效果。
Deng等[86]针对挤压AZ31镁合金的单轴棘轮行为,首先建立了适用于挤压镁合金棘轮行为的半经验模型,然后将半经验模型中包含的物理信息分别以输入和损失函数的形式纳入神经网络模型,并在损失函数中引入了约束棘轮应变单调递增的惩罚项,从而建立物理信息融合的机器学习(physics informed machine learning,PIML)模型。相较于纯数据驱动的模型,PIML模型能更好地捕捉材料棘轮应变的演化趋势,尤其是在循环初期棘轮应变率较大的部分,且该模型具有更好的泛化能力。然而,该模型只能对材料棘轮应变随循环周次的演化曲线进行预测,不能得到材料在循环载荷作用下完整的应力-应变滞回环曲线。在此基础上,针对316LN不锈钢在不同温度下的棘轮行为,Yu等[87]提出了物理信息多模态网络(dual stream gated recurrent unit,DSGRU)。该方法通过两个GRU网络分别提取循环加载与单调拉伸数据特征,并在损失函数中引入用于约束塑性应变累积不可恢复,棘轮应变保持单调递增这一特征的损失项。结果表明,DSGRU模型能够合理描述材料的棘轮行为以及循环硬化行为。相比传统模型,DSGRU模型对材料棘轮应变演化曲线的预测有着更高的预测精度。需要说明的是,该模型在训练阶段,首先利用现有本构模型生成的数据进行了预训练,随后结合迁移学习策略,在少量实验数据基础上完成模型微调,从而有效提升了模型的训练效率和泛化能力。由于预训练阶段所采用的数据本身具备明确的物理约束,这在一定程度上使神经网络在学习初期即嵌入了力学先验知识,增强了模型对物理规律的遵循能力。此类通过预训练的方式嵌入物理知识的方法,在其他材料的本构模型建立中也得到了应用[88]。
此外,Su等[89]基于RNN提出了热力学信息驱动的神经网络框架(thermodynamics-informed neural network,TINN)。与TANNs模型类似,TINN也在网络结构中引入了热力学约束,并构建了多个功能性子网络,分别用于预测塑性应变增量、弹性自由能、塑性功和耗散率,进而通过自动微分得到更新后的应力响应。不同之处在于,TINN模型还进一步在损失函数中显式引入物理信息约束,如自由能导数与应力预测结果之间的一致性、耗散率的非负性等,从优化目标层面强化了模型的物理可信度。相比于纯数据驱动的神经网络模型和TANNs模型,TINN模型不仅提高了模型的鲁棒性,还显著增强了对循环加载等复杂工况的预测泛化能力。在此基础上,Liu等[90]引入子加载面模型,选取主应力、子加载面尺寸比和各向同性硬化函数作为关键内变量,设计了一个神经网络用于学习子加载面函数。通过训练神经网络子加载面可以数学描述正常屈服面和弹性核心面,从而完全替换整体子加载面模型,并驱动后续有限元计算。该模型能够合理描述材料的Masing效应和棘轮行为等复杂的循环变形行为。上述借助神经网络学习材料屈服面的方法均有效避免了基于试错法构建显式屈服函数的繁琐过程,相较于直接学习应力-应变关系的“端到端”建模方法,该方法在保证模型可解释性的同时显著降低了训练数据量的需求。需要说明的是,上述研究也存在一定的局限性:首先,现有研究未在网络训练过程中显式引入关于屈服面外凸特性的物理约束,可能影响模型的鲁棒性;其次,训练网络所需的内变量无法根据实验直接获得,这些问题需要在未来的研究中进一步优化。
本节介绍了基于机器学习建立弹塑性本构模型的研究概况,涵盖了纯数据驱动模型与多种嵌入物理信息的建模方法。当前有关机器学习方法替代传统的非线性本构模型研究,在提高计算效率和预测精度方面展现出巨大潜能,为材料和结构的弹塑性变形行为的分析提供了新的视角和方法。然而,目前相关研究仍处于初步探索阶段,所建立的模型主要专注于某种特定材料或工况,对大规模、高质量训练数据存在较强的依赖性,其适用性和推广性仍有待进一步研究。
6 多尺度耦合模拟平台及机器学习方法应用
多尺度力学研究的核心目标是构建从原子尺度微观缺陷演化机制到宏观力学本构响应之间的体系化关联,实现跨尺度预测、参数传递以及模型集成。然而,传统多尺度耦合框架往往面临计算成本高、尺度间物理描述不一致、数据映射维度过高等问题,使自下而上的全流程建模在工程应用中推广受限。近年来,随着机器学习方法在材料科学领域的迅速发展,基于数据驱动的特征抽取、降维映射与模型拼接策略逐渐成熟,为多尺度耦合模拟平台的构建带来了新的可能性。与此同时,得益于数值算法和高性能计算的发展,MD、DDD等多尺度模拟产生的数据量呈指数级增长。这一趋势一方面使高维、时序性强且含噪的位错演化数据难以通过传统手段进行有效解析;另一方面,又为机器学习方法从复杂数据中提取结构特征、揭示位错集体行为背后的统计规律提供了前所未有的基础。因此,机器学习有望在跨尺度塑性建模中发挥重要作用,尤其是在理解微结构演化对宏观强化行为的影响方面。
从总体上看,机器学习方法能够学习系统状态特征与目标力学响应之间高度非线性的映射关系,因此在理解和预测位错介导的塑性行为方面具有独特潜力。相关研究主要集中于以下几个方向:从大规模模拟中发现隐含结构关联与统计规律,用于理解位错集体行为与材料硬化机制;跨尺度粗粒化变量识别,即从MD/DDD数据中提取可用于更高尺度模型的最优内部状态变量;构建替代模型以提升预测能力,例如以ML模型替代经验型位错相互作用或硬化律;促进模拟结果与实验数据之间的直接对应与互证[30]。已有工作已初步验证了上述方向的可行性。Messner等[93]提出了一种将CP模型与DDD模拟结果进行标定的方法。该CP模型显式表征了位错锁与湮灭机制,并利用这些机制描述hcp金属中的加工硬化行为。模型将这些位错反应机制与位错群体之间的弹性相互作用加以区分:前者通过显式机理建模体现,后者则通过传统的位错相互作用矩阵进行描述。这种将弹性相互作用与位错锁形成机制分离的建模策略,使模型能够更加准确地再现DDD模拟数据,从而构建出更能反映低尺度物理过程的多尺度模型。模型参数的标定过程采用了机器学习中的概念,包括通过正则化回归进行特征选择以及利用交叉验证评估拟合稳定性,从而获得一个稳健且具有物理合理性的模型。
由于原子间相互作用的差异,材料中不可避免地形成化学成分异质化结构,尤其是在复杂浓缩合金中,这类结构对其力学行为和性能具有显著影响。然而,现有的连续力学模型往往无法充分考虑原子本身及其相互作用所体现的关键力学信息,同时在原子离散尺度与连续尺度之间实现有效桥接仍面临巨大挑战。为此,Xie等[5]提出了一种通用的自动化多尺度模拟框架,该框架将ML、MD、DDD、CP模型相结合,实现从原子离散力学到连续力学的跨尺度建模。该框架的核心关注两个物理尺度:基于离散原子构型的纳米尺度原子级应变张量描述;基于连续理论的变形行为与宏观力学响应。为定量刻画受原子应变场约束的位错行为,构建了用于介观应变场分析的自动化计算流程。通过该模拟框架,原子离散尺度与位错连续尺度实现无缝衔接,使得整体计算方案能够同时处理原子尺度效应与介观位错运动。将该基于原子信息指导、ML赋能的自动化多尺度模拟框架应用于复杂浓缩合金,成功实现了从原子结构特征到宏观力学性能及塑性变形机制的自动化与智能化预测。结果表明,化学异质性增强会显著提高局域应变幅,同时增大应变峰谷之间的间距,从而在位错交滑引起的硬化作用与位错运动导致的软化作用之间产生竞争。该自动化多尺度模拟框架不仅为离散力学与连续力学之间构建了有效连接,也具有推广至其他金属体系的潜力。
需要指出的是,尽管多尺度模拟与机器学习的融合已经展现出重要潜力,但整体而言,该方向仍处于起步和探索阶段。当前的模型多为特定体系和特定工况下的验证性研究,其普适性、可解释性及跨材料体系推广能力仍需进一步加强。未来,建立标准化数据体系、引入材料物理约束、提升模型可泛化性将是推动这一方向走向工程可用性的关键。
7 总结和展望
综上所述,基于机器学习的多尺度塑性力学研究正在逐步推动金属材料塑性变形机理理解与变形行为预测方法的发展。从原子势函数构建、位错动力学模拟、晶体塑性有限元到应变梯度塑性理论及宏观本构模型建立,机器学习方法在精度提升、效率优化以及复杂体系的适用性方面展现出独特优势。与传统方法相比,其能够在高维非线性映射、跨尺度信息融合以及快速数据挖掘等方面提供新的解决思路。然而,目前相关研究仍处于探索阶段,模型的物理约束性不足、跨体系推广能力有限、对高质量训练数据依赖性较强等问题依然突出,需要进一步深入研究与突破。
未来,基于机器学习的多尺度塑性力学研究有望在以下几个方向取得重要进展。
(1) 物理约束与可解释性。发展将物理先验嵌入学习过程的建模框架,例如基于Bayesian优化的物理约束嵌入策略、物理信息神经网络/物理增强神经网络等物理感知架构,实现势函数、流动法则与本构关系的物理一致性。在可控数据集上实现预测误差降低20%~30%,并提升模型的解析可解释性与跨体系稳定性。
(2) 跨尺度信息融合。构建跨原子-位错-晶体-宏观的统一表示学习体系,采用图神经网络与多层级混合嵌入模型实现结构-机理-响应的稳健映射。预计可在2~3年内实现跨两个以上尺度的高保真同步预测,并将跨尺度误差控制在传统方法的一半以内。
(3) 复杂环境与多场耦合。发展可处理热-力-辐照-腐蚀等多物理场的多任务学习模型,通过张量化输入结构和条件生成模型,准确表征极端环境下位错演化和塑性响应。目标是在温度、辐照剂量、环境介质变化区间内,实现10%以内的统一误差带。
(4) 高效数据获取与主动学习。利用高通量原子模拟、自动化力学实验平台与主动学习策略,构建自适应采样体系,实现对关键微观构型、位错机制与损伤模式的精准增量训练。在相同精度要求下,将原始数据需求减少40%~60%,显著降低模型训练和模拟成本。
(5) 智能化材料设计。通过多任务学习和强化学习,将塑性机理解析、微结构调控与性能预测纳入统一框架,实现从机理到设计的全流程智能化。预计可将迭代设计周期缩短约50%,并在强韧性、抗疲劳或抗辐照等目标性能上实现可控优化。
(6) 面向工程应用推广。在疲劳、损伤、断裂、加工成形等工程关键问题中发展可部署的机器学习驱动塑性力学模型,并引入不确定性量化和可信度评估机制,提高其在工程实践中的适用性和可依赖性。该方向将推动相关模型从理论研究向工程应用逐步过渡。
总体而言,机器学习与多尺度塑性建模的深度融合有望开启金属材料研究的新范式,为突破传统理论与数值模拟方法的局限、加速先进结构材料的发现与优化提供坚实支撑。
参考文献
Microstructure and properties of as-cast Co-28Cr alloy with aging treatment
[J].
时效处理对铸态Co-28Cr合金组织和性能的影响
[J].
Diffusivities and atomic mobilities in the bcc phase of the Ti-Al-Fe system
[J].
Ti-Al-Fe体系bcc相扩散系数及原子移动性
[J].
Effect of deformation on microstructure and mechanical properties of (CoNiV)97Al3 medium entropy alloy
[J].
变形量对(CoNiV)97Al3中熵合金组织和力学性能的影响
[J].
Parameter identification of nonlocal crystal plastic model based on machine learning and genetic algorithm
[J].
基于机器学习和遗传算法的非局部晶体塑性模型参数识别
[J].
Automatic intelligent multiscale simulation to predict mechanical properties and deformation mechanism of complex concentrated alloys
[J].
Generalized neural-network representation of high-dimensional potential-energy surfaces
[J].
Perspective: Machine learning potentials for atomistic simulations
[J].
Nowadays, computer simulations have become a standard tool in essentially all fields of chemistry, condensed matter physics, and materials science. In order to keep up with state-of-the-art experiments and the ever growing complexity of the investigated problems, there is a constantly increasing need for simulations of more realistic, i.e., larger, model systems with improved accuracy. In many cases, the availability of sufficiently efficient interatomic potentials providing reliable energies and forces has become a serious bottleneck for performing these simulations. To address this problem, currently a paradigm change is taking place in the development of interatomic potentials. Since the early days of computer simulations simplified potentials have been derived using physical approximations whenever the direct application of electronic structure methods has been too demanding. Recent advances in machine learning (ML) now offer an alternative approach for the representation of potential-energy surfaces by fitting large data sets from electronic structure calculations. In this perspective, the central ideas underlying these ML potentials, solved problems and remaining challenges are reviewed along with a discussion of their current applicability and limitations.
Machine learning plastic deformation of crystals
[J].Plastic deformation of micron-scale crystalline solids exhibits stress-strain curves with significant sample-to-sample variations. It is a pertinent question if this variability is purely random or to some extent predictable. Here we show, by employing machine learning techniques such as regression neural networks and support vector machines that deformation predictability evolves with strain and crystal size. Using data from discrete dislocations dynamics simulations, the machine learning models are trained to infer the mapping from features of the pre-existing dislocation configuration to the stress-strain curves. The predictability vs strain relation is non-monotonic and exhibits a system size effect: larger systems are more predictable. Stochastic deformation avalanches give rise to fundamental limits of deformation predictability for intermediate strains. However, the large-strain deformation dynamics of the samples can be predicted surprisingly well.
Machine learning for hot deformation flow stress prediction and dynamic recrystallization in Fe24.75Ni19.8Co9.9Cr14.85Al10.9Mn14.85Si4.95 high-entropy alloy
[J].
Semiempirical, quantum mechanical calculation of hydrogen embrittlement in metals
[J].
Modified embedded-atom potentials for cubic materials and impurities
[J].
ReaxFF: A reactive force field for hydrocarbons
[J].
Performance and cost assessment of machine learning interatomic potentials
[J].
Gaussian approximation potentials: The accuracy of quantum mechanics, without the electrons
[J].
The MLIP package: Moment tensor potentials with MPI and active learning
[J].
GPUMD: A package for constructing accurate machine-learned potentials and performing highly efficient atomistic simulations
[J].We present our latest advancements of machine-learned potentials (MLPs) based on the neuroevolution potential (NEP) framework introduced in Fan et al. [Phys. Rev. B 104, 104309 (2021)] and their implementation in the open-source package gpumd. We increase the accuracy of NEP models both by improving the radial functions in the atomic-environment descriptor using a linear combination of Chebyshev basis functions and by extending the angular descriptor with some four-body and five-body contributions as in the atomic cluster expansion approach. We also detail our efficient implementation of the NEP approach in graphics processing units as well as our workflow for the construction of NEP models and demonstrate their application in large-scale atomistic simulations. By comparing to state-of-the-art MLPs, we show that the NEP approach not only achieves above-average accuracy but also is far more computationally efficient. These results demonstrate that the gpumd package is a promising tool for solving challenging problems requiring highly accurate, large-scale atomistic simulations. To enable the construction of MLPs using a minimal training set, we propose an active-learning scheme based on the latent space of a pre-trained NEP model. Finally, we introduce three separate Python packages, viz., gpyumd, calorine, and pynep, that enable the integration of gpumd into Python workflows.
An accurate and transferable machine learning potential for carbon
[J].
Development of a neuroevolution machine learning potential of Pd-Cu-Ni-P alloys
[J].
Multi-scale investigation of short-range order and dislocation glide in MoNbTi and TaNbTi multi-principal element alloys
[J].Refractory multi-principal element alloys (RMPEAs) are promising materials for high-temperature structural applications. Here, we investigate the role of short-range ordering (SRO) on dislocation glide in the MoNbTi and TaNbTi RMPEAs using a multi-scale modeling approach. Monte carlo/molecular dynamics simulations with a moment tensor potential show that MoNbTi exhibits a much greater degree of SRO than TaNbTi and the local composition has a direct effect on the unstable stacking fault energies (USFEs). From mesoscale phase-field dislocation dynamics simulations, we find that increasing SRO leads to higher mean USFEs and stress required for dislocation glide. The gliding dislocations experience significant hardening due to pinning and depinning caused by random compositional fluctuations, with higher SRO decreasing the degree of USFE dispersion and hence, amount of hardening. Finally, we show how the morphology of an expanding dislocation loop is affected by the applied stress.
Deep potential: A general representation of a many-body potential energy surface
[J].
Deep potential molecular dynamics: A scalable model with the accuracy of quantum mechanics
[J].
GPUMD 4.0: A high-performance molecular dynamics package for versatile materials simulations with machine-learned potentials
[J].
Short-range order and its impacts on the BCC MoNbTaW multi-principal element alloy by the machine-learning potential
[J].
Complex strengthening mechanisms in the NbMoTaW multi-principal element alloy
[J].Refractory multi-principal element alloys (MPEAs) have exceptional mechanical properties, including high strength-to-weight ratio and fracture toughness, at high temperatures. Here we elucidate the complex interplay between segregation, short-range order, and strengthening in the NbMoTaW MPEA through atomistic simulations with a highly accurate machine learning interatomic potential. In the single crystal MPEA, we find greatly reduced anisotropy in the critically resolved shear stress between screw and edge dislocations compared to the elemental metals. In the polycrystalline MPEA, we demonstrate that thermodynamically driven Nb segregation to the grain boundaries (GBs) and W enrichment within the grains intensifies the observed short-range order (SRO). The increased GB stability due to Nb enrichment reduces the von Mises strain, resulting in higher strength than a random solid solution MPEA. These results highlight the need to simultaneously tune GB composition and bulk SRO to tailor the mechanical properties of MPEAs.
Atomistic simulations of dislocation mobility in refractory high-entropy alloys and the effect of chemical short-range order
[J].Refractory high-entropy alloys (RHEAs) are designed for high elevated-temperature strength, with both edge and screw dislocations playing an important role for plastic deformation. However, they can also display a significant energetic driving force for chemical short-range ordering (SRO). Here, we investigate mechanisms underlying the mobilities of screw and edge dislocations in the body-centered cubic MoNbTaW RHEA over a wide temperature range using extensive molecular dynamics simulations based on a highly-accurate machine-learning interatomic potential. Further, we specifically evaluate how these mechanisms are affected by the presence of SRO. The mobility of edge dislocations is found to be enhanced by the presence of SRO, whereas the rate of double-kink nucleation in the motion of screw dislocations is reduced, although this influence of SRO appears to be attenuated at increasing temperature. Independent of the presence of SRO, a cross-slip locking mechanism is observed for the motion of screws, which provides for extra strengthening for refractory high-entropy alloy system.© 2021. The Author(s).
A highly transferable and efficient machine learning interatomic potentials study of α-Fe-C binary system
[J].
An accurate and transferable machine learning interatomic potential for nickel
[J].Nickel (Ni) is a magnetic transition metal with two allotropic phases, stable face-centered cubic (FCC) and metastable hexagonal close-packed (HCP), widely used in structural applications. Magnetism affects many mechanical and defect properties, but spin-polarized density functional theory (DFT) calculations are computationally inefficient for studying material behavior requiring large system sizes and/or long simulation times. Here we develop a “magnetism-hidden” machine-learning Deep Potential (DP) model for Ni without a descriptor for magnetic moments, using training datasets derived from spin-polarized DFT calculations. The DP-Ni model exhibits excellent transferability and representability for a wide-range of FCC and HCP properties, including (finite-temperature) lattice parameters, elastic constants, phonon spectra, and many defects. As an example of its applicability, we investigate the Ni FCC-HCP allotropic phase transition under (high-stress) uniaxial tensile loading. The high accurate DP model for magnetic Ni facilitates accurate large-scale atomistic simulations for complex phase transformation behavior and may serve as a foundation for developing interatomic potentials for Ni-based superalloys and other multi-principal component alloys.
Towards universal neural network interatomic potential
[J].
General-purpose machine-learned potential for 16 elemental metals and their alloys
[J].
Frontiers in the simulation of dislocations
[J].
Machine learning-based classification of dislocation microstructures
[J].
Characterisation of dislocation patterning behaviour with a continuum dislocation dynamics model on two parallel slip planes equipped with a deep neural network resolving local microstructures
[J].
Micropillar compression using discrete dislocation dynamics and machine learning
[J].
Relating plasticity to dislocation properties by data analysis: Scaling vs. machine learning approaches
[J].
Probing the transition from dislocation jamming to pinning by machine learning
[J].Collective motion of dislocations is governed by the obstacles they encounter. In pure crystals, dislocations form complex structures as they become jammed by their anisotropic shear stress fields. On the other hand, introducing disorder to the crystal causes dislocations to pin to these impeding elements and, thus, leads to a competition between dislocation-dislocation and dislocation-disorder interactions. Previous studies have shown that, depending on the dominating interaction, the mechanical response and the way the crystal yields change.Here we employ three-dimensional discrete dislocation dynamics simulations with varying density of fully coherent precipitates to study this phase transition − from jamming to pinning − using unsupervised machine learning. By constructing descriptors characterizing the evolving dislocation configurations during constant loading, a confusion algorithm is shown to be able to distinguish the systems into two separate phases. These phases agree well with the observed changes in the relaxation rate during the loading. Our results also give insights on the structure of the dislocation networks in the two phases.
Machine learning of dislocation-induced stress fields and interaction forces
[J].
Accelerating discrete dislocation dynamics simulations with graph neural networks
[J].
Thermo-mechanical large deformation response and constitutive modeling of viscoelastic polymers over a wide range of strain rates and temperatures
[J].
On the use of transfer modeling to design new steels with excellent rotating bending fatigue resistance even in the case of very small calibration datasets
[J].
Studying the micromechanical behaviors of a polycrystalline metal by artificial neural networks
[J].
Crystal plasticity parameter optimization in cyclically deformed electrodeposited copper—A machine learning approach
[J].
Stress-strain curve predictions by crystal plasticity simulations and machine learning
[J].
Machine learning-based multi-objective optimization for efficient identification of crystal plasticity model parameters
[J].
A machine-learning aided multiscale homogenization model for crystal plasticity: Application for face-centered cubic single crystals
[J].
Prediction of cyclic stress-strain property of steels by crystal plasticity simulations and machine learning
[J].In this study, a method for the prediction of cyclic stress–strain properties of ferrite-pearlite steels was proposed. At first, synthetic microstructures were generated based on an anisotropic tessellation from the results of electron backscatter diffraction (EBSD) analyses. Low-cycle fatigue experiments under strain-controlled conditions were conducted in order to calibrate material property parameters for both an anisotropic crystal plasticity and an isotropic J2 model. Numerical finite element simulations were conducted using these synthetic microstructures and material properties based on experimental results, and cyclic stress-strain properties were calculated. Then, two-point correlations of synthetic microstructures were calculated to quantify the microstructures. The microstructure-property dataset was obtained by associating a two-point correlation and calculated cyclic stress-strain property. Machine learning, such as a linear regression model and neural network, was conducted using the dataset. Finally, cyclic stress-strain properties were predicted from the result of EBSD analysis using the obtained machine learning model and were compared with the results of the low-cycle fatigue experiments.
Machine learning to accelerate full-field crystal plasticity simulations
[J].
Machine learning reinforced crystal plasticity modeling under experimental uncertainty
[J].
Machine learning-enabled self-consistent parametrically-upscaled crystal plasticity model for Ni-based superalloys
[J].
Deep learning and crystal plasticity: A preconditioning approach for accurate orientation evolution prediction
[J].
Prediction of cyclic damage in metallic alloys with crystal plasticity modeling enhanced by machine learning
[J].
Life prediction for directed energy deposition-manufactured 316L stainless steel using a coupled crystal plasticity-machine learning framework
[J].
Productive automation of calibration processes for crystal plasticity model parameters via reinforcement learning
[J].
Machine learning-based constitutive parameter identification for crystal plasticity models
[J].
Prediction of white etching area damage based on machine learning model combined with crystal plasticity under rolling contact fatigue
[J].
Machine learning-enabled identification of micromechanical stress and strain hotspots predicted via dislocation density-based crystal plasticity simulations
[J].
A deep learning-based crystal plasticity finite element model
[J].
Machine learning-based reduce order crystal plasticity modeling for ICME applications
[J].Crystal plasticity simulation is a widely used technique for studying the deformation processing of polycrystalline materials. However, inclusion of crystal plasticity simulation into design paradigms such as integrated computational materials engineering (ICME) is hindered by the computational cost of large-scale simulations. In this work, we present a machine learning (ML) framework using the material information platform, Open Citrination, to develop and calibrate a reduced order crystal plasticity model for face-centered cubic (FCC) polycrystalline materials, which can be both rapidly exercised and easily inverted. The reduced order model takes crystallographic texture, constitutive model parameters, and loading condition as inputs and returns the stress-strain curve and final texture. The model can also be inverted and take a stress-strain curve, loading condition, and final texture as inputs and return the initial texture and constitutive model parameters as outputs. Principal component analysis (PCA) is used to develop an efficient description of the crystallographic texture. A viscoplastic self-consistent (VPSC) crystal plasticity solver is used to create the training data by modeling the stress-strain behavior and evolution of texture during deformation processing.
A machine learning model to predict yield surfaces from crystal plasticity simulations
[J].
The deformation of plastically non-homogeneous materials
[J].
Strain gradient continuum plasticity theories: Theoretical, numerical and experimental investigations
[J].
A conventional theory of mechanism-based strain gradient plasticity
[J].
A phenomenological theory for strain gradient effects in plasticity
[J].
Mechanism-based strain gradient plasticity— I. Theory
[J].
A gradient theory of single-crystal viscoplasticity that accounts for geometrically necessary dislocations
[J].
A Bayesian machine learning framework for selection of the strain gradient plasticity multiscale model
[A]. ASME 2021 International Mechanical Engineering Congress and Exposition.
Gradient single-crystal plasticity within a Mises-Hill framework based on a new formulation of self- and latent-hardening
[J].
Computational modeling of the forward and reverse problems in instrumented sharp indentation
[J].
Reverse analysis of nano-indentation using different representative strains and residual indentation profiles
[J].
Determining elastic-plastic properties from indentation data obtained from finite element simulations and experimental results
[J].
Theoretical model for predicting uniaxial stress-strain relation by dual conical indentation based on equivalent energy principle
[J].
Identification of mechanical properties of thin-film elastoplastic materials by machine learning
[J].
Predicting tensile behavior from nanoindentation using gradient plasticity model with neural network and genetic algorithm
[J].
A technique to develop mesh-distortion immune finite elements
[J].
On locking-free shear deformable beam finite elements
[J].
Physics informed deep learning for strain gradient continuum plasticity
[J].
A one-dimensional theory of strain-gradient plasticity: Formulation, analysis, numerical results
[J].
Knowledge‐based modeling of material behavior with neural networks
[J].
Acquiring the constitutive relationship for a thermal viscoplastic material using an artificial neural network
[J].
Prediction of nonlinear viscoelastic behavior of polymeric composites using an artificial neural network
[J].
New nested adaptive neural networks (NANN) for constitutive modeling
[J].
Deep learning predicts path-dependent plasticity
[J].Plasticity theory aims at describing the yield loci and work hardening of a material under general deformation states. Most of its complexity arises from the nontrivial dependence of the yield loci on the complete strain history of a material and its microstructure. This motivated 3 ingenious simplifications that underpinned a century of developments in this field: 1) yield criteria describing yield loci location; 2) associative or nonassociative flow rules defining the direction of plastic flow; and 3) effective stress-strain laws consistent with the plastic work equivalence principle. However, 2 key complications arise from these simplifications. First, finding equations that describe these 3 assumptions for materials with complex microstructures is not trivial. Second, yield surface evolution needs to be traced iteratively, i.e., through a return mapping algorithm. Here, we show that these assumptions are not needed in the context of sequence learning when using recurrent neural networks, diverting the above-mentioned complications. This work offers an alternative to currently established plasticity formulations by providing the foundations for finding history- and microstructure-dependent constitutive models through deep learning.
On the potential of recurrent neural networks for modeling path dependent plasticity
[J].
Data driven modeling of plastic deformation
[J].
Application of symbolic regression for constitutive modeling of plastic deformation
[J].
Thermodynamics-based Artificial Neural Networks for constitutive modeling
[J].
Machine learning based prediction models for uniaxial ratchetting of extruded AZ31 magnesium alloy
[J].
Unified prediction of uniaxial ratcheting deformation at elevated temperatures with physics-informed multimodal network
[J].
A transfer learning enhanced physics-informed neural network for parameter identification in soft materials
[J].
A thermodynamics-informed neural network for elastoplastic constitutive modeling of granular materials
[J].
Mechanistically informed data-driven modeling of cyclic plasticity via artificial neural networks
[J].
CPINet: Parameter identification of path-dependent constitutive model with automatic denoising based on CNN-LSTM
[J].
Machine learning informed visco-plastic model for the cyclic relaxation of 316H stainless steel at 550 °C
[J].
A crystal plasticity model for slip in hexagonal close packed metals based on discrete dislocation simulations
[J].


