



高温钛合金中α2相的空间群为P63/mmc,原胞中有两个Wyckoff位置:6h和2c,Ti占据6h位置而Al占据2c位置[13]。当合金化元素引入到α2相中时,有可能产生两种占位,这直接影响了α2相的电子结构,进而影响其形成能等基本物理性质,从而改变析出相的形核、分布及合金的整体力学性能。因此,厘清合金原子在α2相有序结构中的占位情况是研究合金元素对高温钛合金中α2相作用规律的关键问题。
式中,Etot为团簇总能量,
式中,
式中,ETiAl和
为了系统、准确地判断合金原子在高温钛合金α2相中的占位情况,本工作充分考虑了高温钛合金中α-Ti基体与α2析出相间的热力学平衡,采用第一性原理计算方法,确定了高温钛合金中Ti与Al的化学势,以此为参考能量,计算了第三周期~第六周期的全部过渡族元素(镧系、锕系和放射性元素除外)以及ⅢA族和ⅣA族的简单金属元素在α2相中占据Ti位与Al位时的置换形成能,据此确定了各元素在Ti位与Al位上的分配倾向与分配比例,为高温钛合金的成分设计与组织调控提供理论参考。
1 计算方法
采用64个原子的Ti3Al超晶胞(2 × 2 × 2超胞)计算合金原子M分别占据Ti位和Al位的形成能。当M占据Ti位时的形成能(
式中,
式中,
式中,
式中,ETi为α-Ti单胞的能量。
基于置换形成能的计算,本工作定义了合金原子M在α2中的优先占位能(δE):
当δE < 0时,合金原子倾向于占据Ti位,δE越负,表明合金原子占据Ti位置的倾向越强;当δE > 0时,合金原子倾向于占据Al位;当δE = 0时,合金原子占据Ti位与Al位的形成能相同,无明显的优先占位倾向。
根据Boltzmann分布,当温度为T时,α2相中合金原子M在Ti位和Al位上的分配系数(k)与其对应的δE存在以下定量关系:
式中,
本工作所有计算采用第一性原理平面波方法VASP (Vienna ab-inito simulation package)计算程序进行[22]。使用投影缀加波方法(PAW) [23]精确描述电子与离子之间的相互作用,电子之间的交换关联势采用广义梯度近似下的Perdew-Burke-Ernzerhof (PBE)方法描述[24]。平面波截断能设置为500 eV。简约Brillouin区的K点网格采用Monkhorst-Pack[25]方法划分,K点网格间距小于0.3 nm-1。电子自洽迭代的收敛标准设置为1 × 10⁻⁶ eV,原子力的收敛标准设置为0.1 eV/nm。为揭示合金原子占位选择的物理根源,采用LOBSTER程序计算晶体轨道Hamilton布居数[26],分析合金原子不同占位的成键状态。
2 计算结果
2.1 化学势
表1给出了Ti和Al在α-Ti与α2两相平衡时的化学势及其在单质状态下的化学势。可以看出,在考虑α-Ti与α2两相平衡时,μTi和μAl分别为-7.946和-4.866 eV,相较于以单质能量为化学势的方法,Al的化学势减小了1.121 eV。
表1 高温钛合金中α与α2相平衡时Ti和Al的化学势与二者单质状态的化学势(μTi和μAl) (eV)
Table 1
| State | μTi | μAl |
|---|---|---|
| Equilibrium | -7.946 | -4.866 |
| Elemental | -7.946 | -3.745 |
2.2 合金原子的优先占位能
以表1中化学势为参考能量,通过
图1
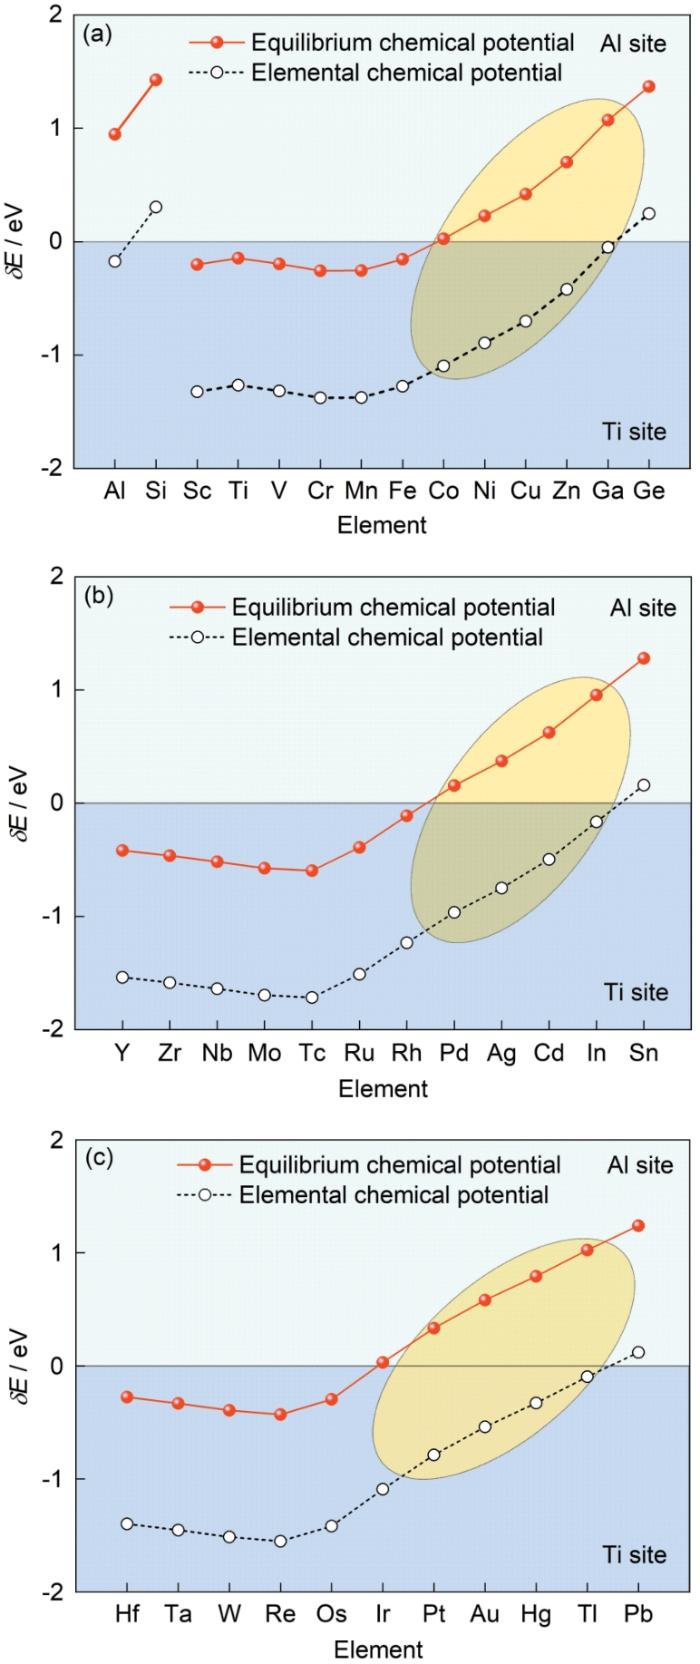
图1
第三~第六周期合金原子在α2相中的优先占位能
Fig.1
Site preference energies (δE) of alloying atoms in α2 phase
(a) third and fourth periods
(b) fifth period
(c) sixth period
2.3 合金元素分配系数
为考虑温度对合金元素占位的影响,根据
图2
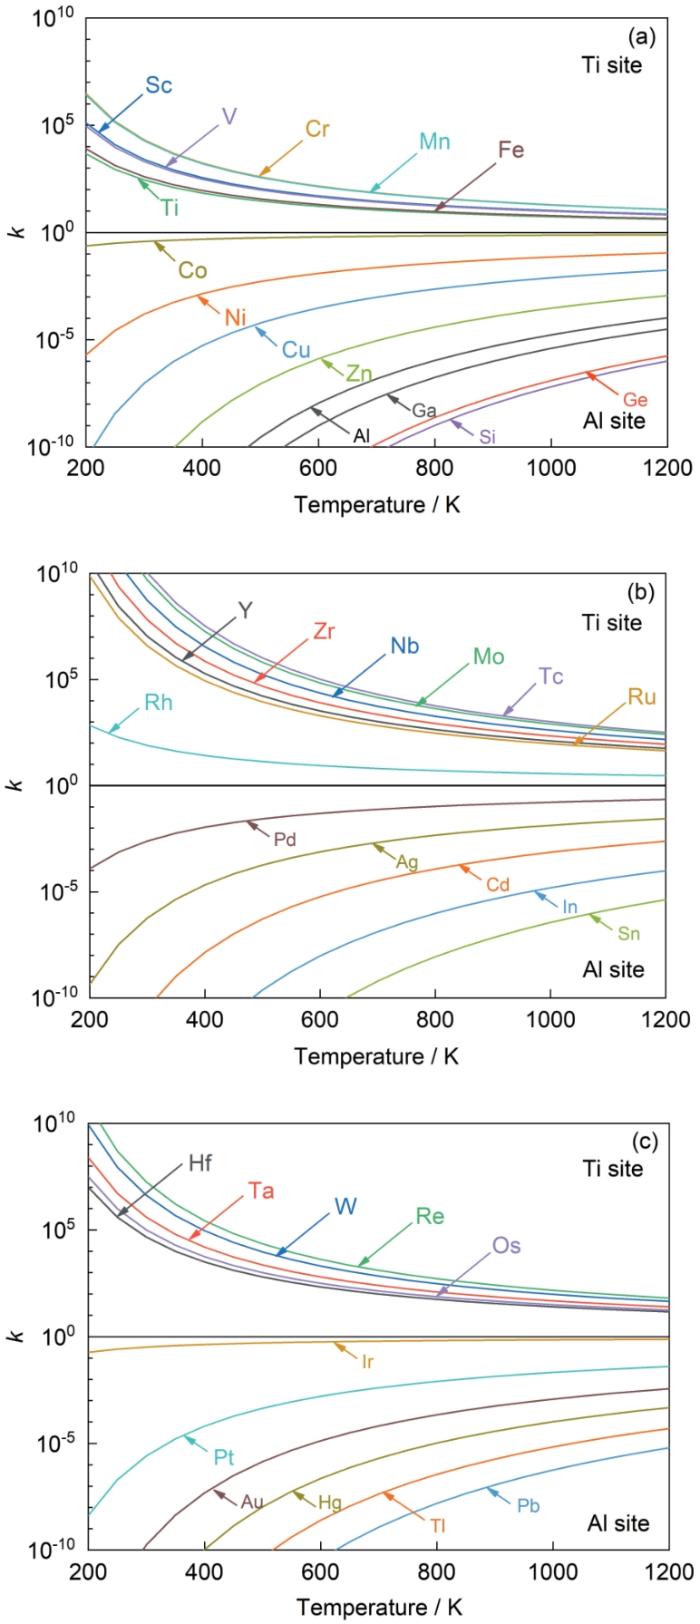
图2
高温钛合金中α-Ti与α2两相平衡时第三~第六周期合金元素在α2相中Ti及Al亚点阵上的分配系数(k)随温度的变化
Fig.2
Partition coefficients (k) of alloying elements on the Ti and Al sublattices of α2 equilibrium with α-Ti in high-temperature titanium alloy, as func-tions of temperature
(a) third and fourth period elements
(b) fifth period elements
(c) sixth period elements
3 分析与讨论
3.1 化学势对合金元素占位的影响
δE是确定金属间化合物中合金原子占位趋势的常用判据。根据图1的结果,以高温钛合金中α-Ti与α2两相平衡时的μTi和μAl为参考能量计算的δE为依据时,合金元素在α2相中的占位倾向为:第四周期元素Sc、Ti、V、Cr、Mn、Fe,第五周期元素Y、Zr、Nb、Mo、Tc、Ru、Rh,以及第六周期元素Hf、Ta、W、Re和Os占据Ti位;第三周期元素Si,第四周期元素Ni、Cu、Zn、Ga、Ge,第五周期元素Pd、Ag、Cd、In、Sn,以及第六周期元素Pt、Au、Hg、Tl和Pb占据Al位。第四周期元素Co及第六周期元素Ir的δE接近0,因此没有明显的优先占位趋势。
综上可见,采用不同的化学势计算优先占位能得到的金属间化合物中合金原子的占位趋势差别显著。因此,在预测高温钛合金α2相中合金元素的占位趋势时,必须考虑α-Ti与α2两相平衡条件,准确确定基体元素的化学势。Holec等[16]采用单质状态化学势计算优先占位能预测的α2相中合金元素的占位趋势并不能用于判断高温钛合金中α2相中的合金元素占位趋势。同样地,不存在α-Ti与α2两相平衡条件的Ti3Al孤立系统中的合金元素占位趋势也不能等同于高温钛合金α2相中的合金元素占位趋势。
3.2 温度对合金元素占位的影响
优先占位能反映了金属间化合物中合金元素在0 K下的占位倾向。事实上,合金元素的实际占位受温度影响。合金元素的优先占位行为是一种有序化趋势。原则上,随温度升高,合金元素优先占位趋势减弱,即,合金元素不再绝对地分布在某个亚点阵上。这与本工作计算得到的k随温度的变化一致。
为了定量确定高温下合金元素在α2相两个亚点阵上的分配趋势,首先根据实验结果估算了判别合金元素分配情况的分配系数界限。亚点阵上合金元素的浓度一般可采用同步辐射(EXAFS)[27]、中子衍射(ND)[28]、基于透射电镜(TEM)的高角分辨电子通道X射线光谱(HARECXS) [29,30]以及高角分辨电子通道电子能谱(HARECES)[29,30]等技术进行测量,其中HARECXS以及HARECES更适用于分析高温钛合金中纳米尺度的α2相中合金原子的占位情况,可以通过对纳米或者亚纳米尺度的X射线光谱或者电子能量损失谱的分析,定量确定有序结构中各亚点阵上的元素占比。对于掺杂浓度为3% (原子分数)的样品,其误差低于10%[29]。根据实验表征的测量误差,利用误差传递公式,可知k的误差δk ≈ 0.14[31]。在不考虑误差的情况下,在k = 0时,合金元素完全占据Al亚点阵;k = +∞时,合金元素完全占据Ti亚点阵。当将测量误差纳入考虑范围时,可以认为当k < δk时,合金元素在Ti位的浓度因低于实验可分辨阈值而无法准确表征,完全占据Al位。此时,类似地,当k >
由图2可见,在低温下,第四周期元素Sc、Cr和Mn,第五周期元素Y、Zr、Nb、Mo、Tc、Ru,以及第六周期元素Hf、Ta、W、Re和Os的k大于104,即,这些元素完全占据Ti位。随温度升高,这些元素的
目前高温钛合金的长时稳定使役温度一般不超过923 K[3]。为了更加直观地显示使役温度下α2相中合金元素的占位情况,计算了923 K下合金元素的分配系数,结果如图3所示。可见,化学元素周期表中左侧过渡族元素占据Ti位,且随d电子数增加,占Ti位趋势逐渐增强,d电子数为5时,占Ti位趋势最强。当d电子数继续增加时,占Ti位的趋势显著减弱,占Al位的趋势增强。简单金属元素占据Al位,且占位趋势随p电子数增加而增强。Sc、V、Cr、Mn、Fe、Y、Zr、Nb、Mo、Tc、Ru、Hf、Ta、W、Re和Os的k大于7.14,表明这些元素全部分配在Ti亚点阵;Si、Ni、Cu、Zn、Ga、Ge、Ag、Cd、In、Sn、Pt、Au、Hg、Tl和Pb的k小于0.14,表明这些元素全部分配在Al亚点阵;而Co、Rh、Pd和Ir的k在0.14到7.14之间,意味着这些元素表现出明显的在两种亚点阵上分配占据的倾向。
图3
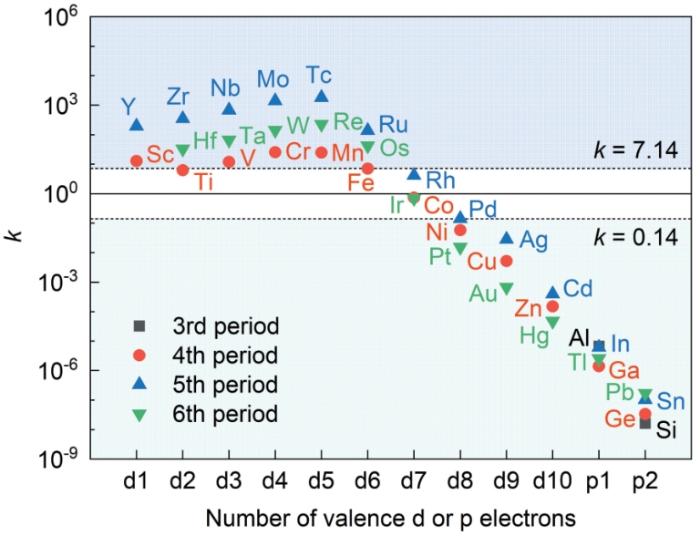
图3
923 K时第三~第六周期元素在高温钛合金α2相中Ti与Al亚点阵上的k
Fig.3
k of the 3rd-6th period elements on the Ti and Al sublattices of α2 phase in high-temperature titanium alloy at 923 K
3.3 Ti3Al中合金原子占位选择的物理根源
图4
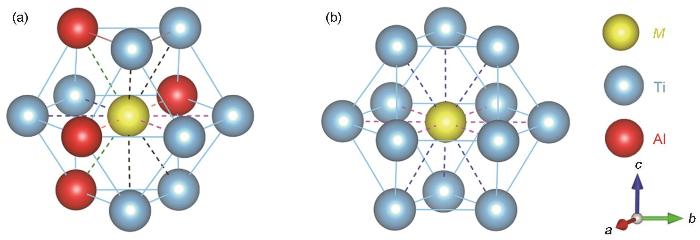
图4
合金原子M占据α2相中Ti位和Al位时最近邻原子环境示意图
Fig.4
The nearest neighboring atomic environment of the alloying atom M occupying Ti (a) and Al (b) sublattices of α2 phase
图5
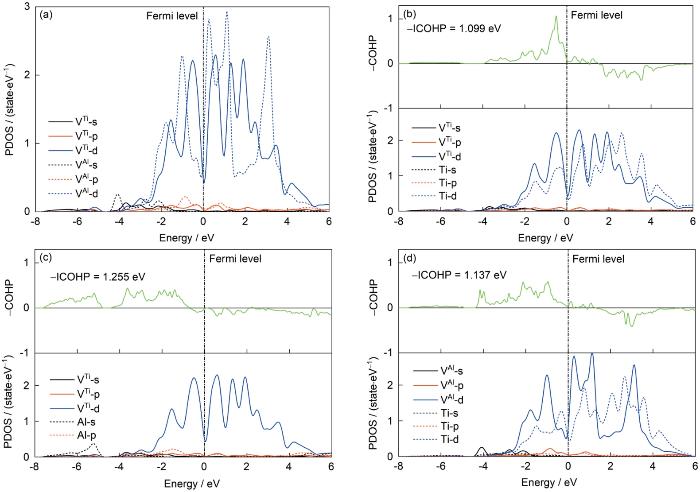
图5
α2相-V体系的电子结构:V分别占据Ti位和Al位的分波态密度(PDOS)曲线;VTi—Ti键的晶体轨道Hamilton布居(-COHP)曲线及成键原子PDOS曲线;VTi—Al键的-COHP曲线及成键原子PDOS曲线;VAl—Ti键的-COHP曲线及成键原子PDOS曲线
Fig.5
Electronic structure of α2 phase-V system
(a) partial density of states (PDOS) curves of V at Ti site and Al site
(b) crystal orbital Hamilton population (-COHP) curves of VTi—Ti bond and the PDOS curves of the corresponding binding atoms
(c) -COHP curves of VTi—Al bond and the PDOS curves of the corresponding binding atoms (ICOHP—integral value of COHP)
(d) -COHP curves of VAl—Ti bond and the PDOS curves of the corresponding binding atoms
图6
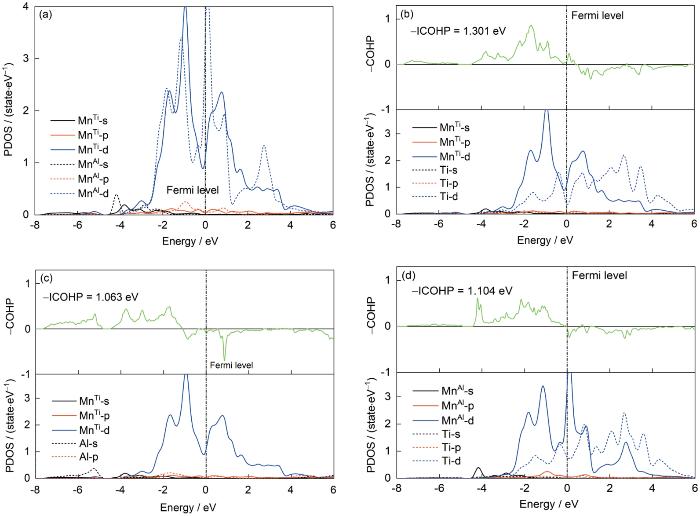
图6
α2相-Mn体系的电子结构:Mn分别占据Ti位和Al位的PDOS曲线;MnTi—Ti键的-COHP曲线及成键原子PDOS曲线;MnTi—Al键的-COHP曲线及成键原子PDOS曲线;MnAl—Ti键的-COHP曲线及成键原子PDOS曲线
Fig.6
Electronic structure of α2 phase-Mn system
(a) PDOS curves of Mn at Ti site and Al site
(b) -COHP curves of MnTi—Ti bond and the PDOS curves of the corresponding binding atoms
(c) -COHP curves of MnTi—Al bond and the PDOS curves of the corresponding binding atoms
(d) -COHP curves of MnAl—Ti bond and the PDOS curves of the corresponding binding atoms
图7
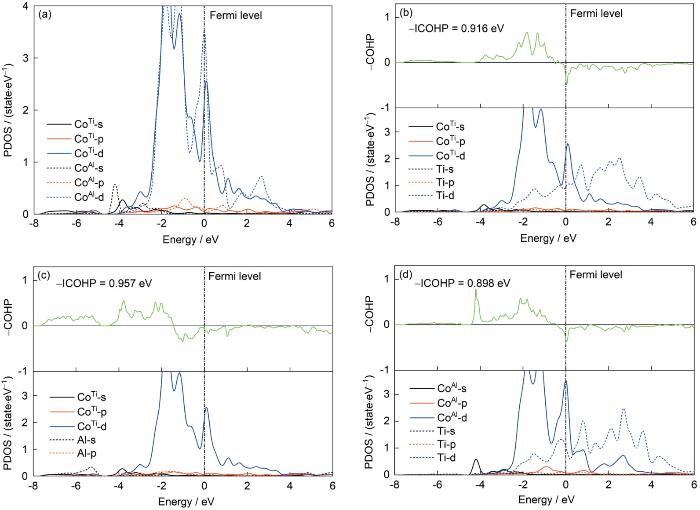
图7
α2相-Co体系的电子结构:Co分别占据Ti位和Al位的PDOS曲线;CoTi—Ti键的-COHP曲线及成键原子PDOS曲线;CoTi—Al键的-COHP曲线及成键原子PDOS曲线;CoAl—Ti键的-COHP曲线及成键原子PDOS曲线
Fig.7
Electronic structure of α2 phase-Co system
(a) PDOS curves of Co at Ti site and Al site
(b) -COHP curves of CoTi—Ti bond and the PDOS curves of the corresponding binding atoms
(c) -COHP curves of CoTi—Al bond and the PDOS curves of the corresponding binding atoms
(d) -COHP curves of CoAl—Ti bond and the PDOS curves of the corresponding binding atoms
图8
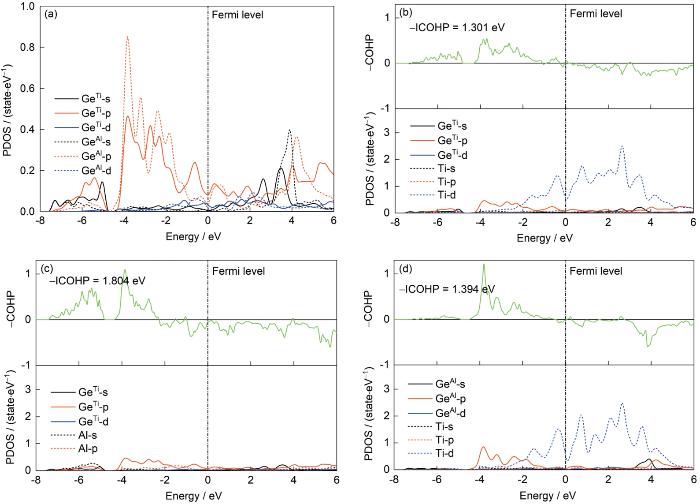
图8
α2相-Ge体系的电子结构:Ge分别占据Ti位和Al位的PDOS曲线;GeTi—Ti键的-COHP曲线及成键原子PDOS曲线;GeTi—Al键的-COHP曲线及成键原子PDOS曲线;GeAl—Ti键的-COHP曲线及成键原子PDOS曲线
Fig.8
Electronic structure of α2 phase-Ge system
(a) PDOS curves of Ge at Ti site and Al site
(b) -COHP curves of GeTi—Ti bond and the PDOS curves of the corresponding binding atoms
(c) -COHP curves of GeTi—Al bond and the PDOS curves of the corresponding binding atoms
(d) -COHP curves of GeAl—Ti bond and the PDOS curves of the corresponding binding atoms
图5a比较了V分别占据Ti位与Al位时的PDOS曲线。两种占位时,V的d轨道态密度(d-DOS)在Fermi能级附近均形成了明显的赝带隙,且Fermi能级均接近赝带隙的底部,表明V在这两种位置上均比较稳定,难以判断其相对稳定性。
由图5b可见,当V占Ti位时,VTi及其近邻Ti原子的d轨道PDOS峰位重叠,即,VTi—Ti键是由V的d电子与Ti的d电子杂化形成的。从约-4 eV到Fermi能级(0 eV)范围内,-COHP为正值,相应电子态为成键态。Fermi能级以上-COHP为负值,相应电子态为反键态。由图5c可见,VTi—Al键主要由V的d电子与Al的p电子杂化形成,除-4~0 eV范围内出现成键态外,在更深的能级范围(-8~-4 eV)内,也出现了成键态。这一成键态的出现,意味着VTi—Al键间的p-d轨道杂化强于VTi—Ti键间的d-d轨道杂化。由图5d可见,当V占据Al位时,VAl—Ti键与VTi—Ti键类似,均为d-d轨道杂化成键。VTi—Ti与VAl—Ti键的-ICOHP值接近,分别为1.099及1.137 eV,均明显低于VTi—Al键的-ICOHP值(1.255 eV)。-ICOHP值结果也表明VTi—Al键强于VAl—Ti键。因此,V占据Ti位时较占据Al位时更加稳定。
图7b~d显示了Co分别占据Ti位及Al位时CoTi—Ti、CoTi—Al及CoAl—Ti键的-COHP曲线。CoTi—Ti键及CoTi—Al键分别在Fermi能级以下-0.95~0 eV及-1.40~0 eV范围内存在反键特征,使得-ICOHP值(分别为0.916和0.957 eV)低于MnTi—Ti键及MnTi—Al键。CoAl—Ti键在靠近Fermi能级附近也存在明显的反键态特征,-ICOHP值为0.898 eV。明显的反键态特征及相对较小的-ICOHP值说明Co在这两种位置上均不稳定。但相对来说,CoTi—Ti键和CoTi—Al键的-ICOHP值均高于CoAl—Ti键,即,CoTi—Ti键和CoTi—Al键均强于CoAl—Ti键,因此,Co倾向于占据Ti位。
图8a给出了GeTi及GeAl的PDOS曲线。二者在Fermi能级处均存在赝带隙,但GeAl的赝带隙深度及宽度均大于GeTi。这表明Ga占据Al位时更稳定。从图8b~d来看,GeTi—Al键在Fermi能级以下存在较强的反键特征,GeTi—Ti及GeAl—Ti键的反键特征较弱。GeTi—Ti键的-ICOHP值为1.301 eV,小于GeAl—Ti键的1.394 eV。GeTi—Al键较强的反键特征及GeTi—Ti键较小的-ICOHP值均说明Ge更倾向于占据Al位。值得注意的是,GeTi—Al键在-4.5~-7.5 eV有较高-COHP值,但这并不意味着GeTi—Al强烈成键。实际上,这种较高的-COHP值对应的Ge及Al的PDOS是由Ge和Al的p轨道分别与近邻Ti原子的d轨道杂化形成的,并非Ge及Al的电子轨道直接杂化而成,不能反映Ge—Al成键强弱。
4 结论
(1) Ti及Al化学势的选择对α2相中合金元素占位的预测结果影响显著。常用的单质状态化学势过高地估计了合金元素占据Ti位的倾向。
(2) 根据计算得到的优先占位能,在高温钛合金α2相中,Ⅷ族之前的过渡族元素倾向占据Ti位;Ⅷ族之后的过渡族元素以及ⅢA和ⅣA族的元素倾向于占据Al位。Ⅷ族元素的占位倾向较弱。
(3) 随温度升高,所有合金元素的优先占位倾向减弱,分配系数趋近于1。
(4) 根据合金元素在α2相中Ti亚点阵与Al亚点阵上的分配系数,在高温钛合金使役温度923 K以下时,Ⅷ族之前的过渡族元素完全占据Ti位;Ⅷ族之后的过渡族元素以及ⅢA和ⅣA族的元素完全占据Al位;Ⅷ族元素中Co、Rh、Pd和Ir在两个亚点阵上都有分布。
(5) 合金原子在α2相中的占位选择决定于不同占位情况下合金原子与近邻基体原子复杂的成键状态。
参考文献
Progress in structural materials for aerospace systems
[J].
High-temperature titanium alloys—A review
[J].
High temperature titanium alloys: Status and perspective
[J].
高温钛合金的现状与前景
[J].
简要回顾国内外固溶强化型高温钛合金材料的发展历史,分析英、美、俄等国的高温钛合金研究与应用情况及发展趋势。介绍国内自主研制、使用温度在550~650℃范围内的三种钛合金新材料及其相关技术发展,对国内高温钛合金材料进行初步梳理。参考国外高温钛合金研究、应用经验及发展趋势,结合国内实际情况,对国内高温钛合金材料体系的建立及完善提出具体建议,并展望国内高温钛合金近期研究重点和未来发展方向。
Aging effects on the creep behavior of the near-alpha titanium alloy Ti-1100
[J].
Short-range order (SRO) and its effect on the primary creep behavior of a Ti-6wt.%Al alloy
[J].
On the thermal stability of Ti alloys Ⅱ. The behaviour of transition elements in Ti3 X-phase formation
[J].
钛合金热稳定性研究Ⅱ
.过渡族元素在Ti3X相形成中的行为 [J].
Precipitates and alloying elements distribution in near α titanium alloy Ti65
[J].Precipitates, including silicides and Ti3Al (α2) phase, and alloying elements distribution in a near α titanium alloy Ti65 (Ti-5.8Al-4.0Sn-3.5Zr-0.5Mo-0.3Nb- 1.0Ta-0.4Si-0.8W-0.05C) after solution treatment and aging process were characterized by using transmission electron microscopy (TEM) and atom probe tomography (APT). Quantitative composition analysis and TEM observation indicate that the silicides fit to (Ti, Zr)6(Si, Sn)3. Zr exhibits a β-stabilizing effect in near α titanium alloys but is weaker than other β stabilizing elements. The enriching tendency of the alloying elements in the retained β phase is in the order of Zr < Nb < Ta < Mo < W. The experimental results are rationalized by the relative stability of alloying elements in the α and β phases and the mobility of these atoms in the matrix. An enrichment of Si in the α2 phase over the α matrix phase is noticed, which is attributed to the lower formation energy of Si in the α2 phase.
The influence of precipitation of alpha2 on properties and microstructure in TIMETAL 6-4
[J].
Precipitation of the ordered α2 phase in a near-α titanium alloy
[J].
The formation of ordered clusters in Ti-7Al and Ti-6Al-4V
[J].
Mechanisms of Ti3Al precipitation in hcp α-Ti
[J].
Effect of carbon and aging treatment on precipitation of ordered α2 in Ti-5.6Al-4.8Sn-2Zr-1Mo-0.35Si-0.7Nd alloy
[J].
Inductions and discussions of solid state phase transformation of titanium alloy(Ⅱ)—Eutectoid and ordering transformation
[J].
钛合金固态相变的归纳与讨论(Ⅱ)—共析和有序化转变
[J].
The site occupancies of alloying elements in TiAl and Ti3Al alloys
[J].
Site occupancy of alloying elements in Ti3Al compounds
[J].
Preferential site occupancy of alloying elements in TiAl-based phases
[J].
Effects of transition metals in a binary-phase TiAl-Ti3Al alloy: From site occupancy, interfacial energetics to mechanical properties
[J].
Partitioning of solutes in multiphase Ti-Al alloys
[J].
Chemical environment and magnetic moment effects on point defect formations in CoCrNi-based concentrated solid-solution alloys
[J].
Controllable polarization and doping in ferroelectric In2Se3 monolayers and heterobilayers via intrinsic defect engineering
[J].
Efficiency of ab-initio total energy calculations for metals and semiconductors using a plane-wave basis set
[J].
From ultrasoft pseudopotentials to the projector augmented-wave method
[J].
Generalized gradient approximation made simple
[J].
Special points for Brillouin-zone integrations
[J].
LOBSTER: A tool to extract chemical bonding from plane-wave based DFT
[J].The computer program LOBSTER (Local Orbital Basis Suite Towards Electronic-Structure Reconstruction) enables chemical-bonding analysis based on periodic plane-wave (PAW) density-functional theory (DFT) output and is applicable to a wide range of first-principles simulations in solid-state and materials chemistry. LOBSTER incorporates analytic projection routines described previously in this very journal [J. Comput. Chem. 2013, 34, 2557] and offers improved functionality. It calculates, among others, atom-projected densities of states (pDOS), projected crystal orbital Hamilton population (pCOHP) curves, and the recently introduced bond-weighted distribution function (BWDF). The software is offered free-of-charge for non-commercial research. © 2016 The Authors. Journal of Computational Chemistry Published by Wiley Periodicals, Inc. © 2016 The Authors. Journal of Computational Chemistry Published by Wiley Periodicals, Inc.
Cation distribution analysis of Sr-La-Co M-type ferrites by neutron diffraction, extended X-ray absorption fine structure and X-ray magnetic circular dichroism
[J].
Occupation distribution analysis of Co in La-Co substituted M-type hexaferrite and its significant effect on magnetic properties
[J].
High-precision quantitative atomic-site-analysis of functional dopants in crystalline materials by electron-channelling-enhanced microanalysis
[J].
Quantitative determination of occupation sites of trace Co substituted for multiple Fe sites in M-type hexagonal ferrite using statistical beam-rocking TEM-EDXS analysis
[J].
Crystal orbital Hamilton populations (COHP): Energy-resolved visualization of chemical bonding in solids based on density-functional calculations
[J].
Crystal orbital Hamilton population (COHP) analysis as projected from plane-wave basis sets
[J].
Systematic study on the electronic structure and mechanical properties of X2BC (X = Mo, Ti, V, Zr, Nb, Hf, Ta and W)
[J].
Effects of alloying elements on the stability and mechanical properties of Fe3Al from first-principles calculations
[J].
Exploring the synergistic effect of alloying toward hydrogen evolution reaction: A case study of Ni3 M (M = Ti, Ge and Sn) series
[J].In this work, we have demonstrated that one can control the intrinsic activity of Ni metal toward the hydrogen evolution reaction (HER) by simply alloying Ni with different elements (Ti, Ge or Sn). The HER activities of NiM (M = Ti, Ge and Sn) series and Ni metal follow the order of NiTi (= 68 mV) > NiSn (= 122 mV) > NiGe (= 161 mV) > Ni (= 273 mV). After normalizing their HER performances based on the roughness factor (RF), it was realized that NiTi and NiSn both exhibit higher intrinsic HER activities than that of Ni metal while NiGe displays the worst HER performance. This trend was later rationalized by using density functional theory (DFT) calculation, which showed that blending Ni with Ti, Ge or Sn elements will alter the corresponding electronic structure and bonding scheme. Such a change in the bonding scheme (bonding state or antibonding state) will influence the adsorption energy of the H atom (Δ) on an active site and is the main cause of the synergetic effect that results in the different HER efficiencies of NiM (M = Ti, Ge and Sn). Through the present case study, it was recognized that alloying is a simple yet effective strategy to promote the HER activity of an electrocatalyst. With a suitable combination between elements, it helps single metals (Co or Ni metal) exceed the limits on their intrinsic HER activities and has the potential to replace noble metals (Pt, Ir and Ru) in the future.
Temperature-dependent elastic and plastic properties of α2-Ti3Al
[J].
Unconventional non-uniform local lattice distortion in dilute Ti-Mo solid solution
[J].
Spontaneous symmetry breaking of substitutional solute atoms in dilute α-Ti solid solutions
[J].


