



锂离子电池凭借优异的电化学性能,广泛应用于智能手机、电动汽车等领域,长期占据可充电电池市场的主导地位[1~5]。然而,锂离子电池依赖易燃、易挥发的有机电解液体系,在过热、内部短路及外力损伤等工况下极易触发热失控,存在起火、爆炸等严重安全隐患,难以满足大规模储能系统对高安全性的严苛要求。相比之下,以水溶液为电解质的水系电池具有电解液不可燃、本质安全等突出优势,在安全性上显著优于传统锂离子电池,是极具发展潜力的储能技术路线[6]。然而,目前商业化的水系电池在能量密度与循环寿命方面仍存在明显短板,难以满足交通运输与电网储能等高端应用场景的严苛要求。在此背景下,面向更可靠、更经济的大规模储能需求,研究者们持续致力于突破水系电池的性能瓶颈,推动其结构与体系的设计与革新。
近年来,电极材料、电解质及界面调控等方面的材料创新不断涌现,为新型电池体系的构建与规模化应用奠定了重要基础。许多过去曾被探索但难以实际应用的电化学体系,在新材料的支撑下重新具备了可行性;一系列新型电化学体系被相继提出,旨在实现更高的能量密度、更长的循环寿命等关键性能指标。这些新发现与再发掘的储能化学反应机制,正与传统水系电池成熟的反应机理相互融合,催生出诸多以往难以实现的全新电池构型与设计思路。
当前,水系金属离子电池(aqueous metal-ion batteries,AMBs)领域正处于高速发展与深刻变革的关键阶段,其基本化学原理、工作机制与应用场景都需要进行系统性的重新认识与全面评估[7]。为了构建高容量、长循环、可快充的AMBs,需要对其充/放电机制有更深入的了解。本文以“钒基界面储能化学”为凝练主线,重点围绕本课题组在钒基电极材料方面的两项代表性工作展开论述:一方面,以VN@rGO (三维多孔还原氧化石墨烯气凝胶限域型VN纳米晶)-水系锌离子电池为核心,阐述“Zn2+介导水解离的界面催化储能模型”及其对快充行为机制的解释;另一方面,以隧道型VO2(B)-水系锰离子电池为拓展,讨论界面质子活性、氢键网络和双电层结构对多价离子稳定存储的调控作用。通过上述讨论,本文展现了钒基材料如何从传统插层宿主进一步发展为界面水/质子化学可设计的模型平台,并为先进水系电池的构建提供新的机制认识和设计思路。
1 钒基电极材料的结构特征与设计准则
钒基电极材料的核心优势来自其“价态-结构-界面”三重可调性:其一,V可在V3+/V4+/V5+等价态之间转化,为多电子反应提供氧化还原基础;其二,层状V2O5、隧道型VO2(B)以及VN等结构可提供不同尺度的离子迁移通道或表面反应位点;其三,V-O/V-N配位环境和表面吸附能可通过缺陷、复合导电网络及电解液结构调控,改变水分解中间体、质子和多价金属离子的界面反应路径。正是这种多维可调性,使钒基材料既可作为传统插层宿主,也可作为界面催化和混合离子反应平台。
水系多价金属离子(Zn2+、Mn2+、Mg2+、Ca2+、Al3+)电池[8],凭借较高的理论容量与多电子参与的独特反应机制,展现出优于单价离子体系的能量存储潜力[9,10]。面向水系多价金属离子电池,理想钒基电极应满足以下结构与性质要求:(1) 具有稳定开放框架,能够容纳高电荷密度离子嵌入并缓冲局部应变;(2) 具备适度离子/中间体相互作用,既避免过强吸附导致的不可逆副产物生成,也避免过弱结合造成的容量不足;(3) 界面应能抑制水活性诱导的钒溶解、析氢和沉淀副反应;(4) 电子导电网络和离子传输通道应协同构建,以降低极化并支撑高倍率运行。本团队围绕钒基电极材料开展的两项代表性工作分别从“界面催化反应”和“界面质子调控”两个角度,体现了上述设计准则在具体体系中的实现。需要强调的是,这两项工作并非简单并列:VN@rGO方面的工作构成本文的核心经典成果,重点体现“Zn2+介导水解离-*OH (*代表正极表面提供的吸附位点)可逆吸附/脱附-界面催化快充储能”的机制;VO2(B)方面的工作则进一步说明,当H2O与质子参与反应后,如何通过调控氢键网络和双电层结构抑制过度质子活性与结构失效。二者共同揭示了“钒基材料中界面水/质子化学的可设计储能机制”。
2 基于Zn2+ 介导催化储能模型的高性能锌离子电池
2.1 Zn2+ 介导水解离的界面催化储能模型
可充电水系锌离子电池(aqueous zinc-ion batteries,AZIBs)因其安全性高、容量大以及充电迅速等特点而备受青睐,是用于大规模储能的理想选择[10~14]。然而,AZIBs的性能仍然远低于大规模商业化的工业标准。为了构建具有高容量、长循环和快速充电性能的AZIBs,有必要深化对其充/放电机制的认识。长期以来,围绕离子迁移行为的离子穿梭模型一直是解释水系电池充/放电过程的主要理论。在离子穿梭模型中,AMBs中传统的电荷释放/存储通常是根据电荷转移步骤构建的。在这个框架下,离子通过电极或电解质穿梭,例如经典的离子嵌入/脱出机制[15]。离子迁移与离子电荷(q)同离子半径(r)的比值(q / r)呈正相关,该比值会影响水合作用焓(界面转移)和迁移势垒(体相扩散)。基于此,大多数研究都致力于加快离子迁移,旨在将电池性能推向理论极限。这种追求促成了近年来AMBs性能的巨大进步,特别是AZIBs表现出令人瞩目的倍率性能,超过了离子穿梭模型的预测值(图1a[16])。这种超出预期的性能挑战了离子穿梭模型的有效性,并促使人们寻找创新理论或替代机制来解释这一现象。本团队提出了一种催化储能模型[16],阐明了水系电池中的Zn2+不同寻常的电化学性能,并首次利用催化领域中的吸附概念解释这一现象。
图1
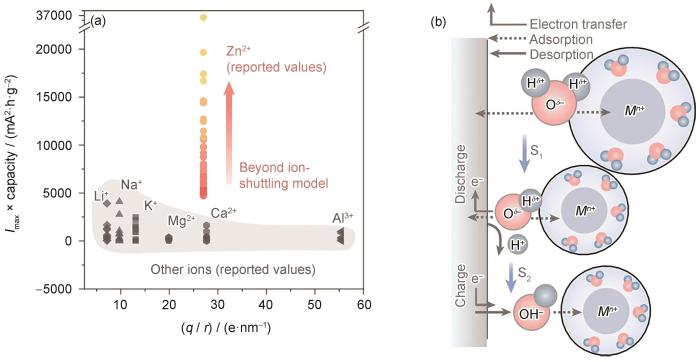
图1
用于描述水系锌离子电池(AZIBs)的催化模型[16]
(a) correlation between Imax × capacity (multiplication product of the maximum current (Imax) and corresponding capacity) and the charge-to-radius ratio (q / r) for different metal ions (The red data points and grey region respectively represent 41 selected examples from the top values of AZIBs and 10 selected examples from the top values of other aqueous metal-ion batteries (AMBs))
(b) schematic showing Zn2+ polarization-induced water dissociation and reversible *OH adsorption at the electrode surface (Mn+ : M denotes a metal element and n denotes the valence/charge number; δ⁺/δ⁻ denote partial positive and partial negative charges, respectively; S1 and S2 denote the steps of *OH adsorption and desorption, respectively)
Fig.1
Catalysis models used to describe aqueous zinc-ion batteries (AZIBs)[16]
该催化储能模型具有四个基本组成部分:溶剂化Zn2+是界面水解离的介导者,界面H2O分子是反应物,材料表面的位点是中间体吸附活性位点,*OH是承载快速电荷存储的关键吸附中间体。
界面反应路径和示意反应式如下:在催化模型中,溶剂化金属离子在放电过程中将H2O分子带到电极表面,并在电极上发生电子转移。与析氧反应的第一步(
水解:
*OH脱附:
该模型的核心在于存在一种*OH中间体,它控制着反应速率与性能。与离子穿梭模型不同,该催化模型主要涉及H2O分子中HO—H化学键的形成与断裂。催化模型的关键在于*OH的吸附/脱附过程,该过程决定了电荷转移速率及反应效率。*OH的吸附能受到正极表面(提供吸附位点*)与溶剂化金属离子之间协同作用的影响。总之,在催化模型中,加快*OH的吸附/脱附动力学对于提升水系锌离子电池的倍率性能至关重要。
传统离子嵌入/脱出模型主要以Zn2+从电解液向固体晶格中的脱溶剂化、扩散和嵌入作为储能步骤,其速率主要受到固相扩散势垒控制;赝电容模型虽然强调表面或近表面快速反应,但通常仍将金属离子本身作为主要电荷补偿物种。本模型则将反应对象扩展为“Zn2+-H2O分子-钒基界面”三者协同作用,Zn2+主要承担界面水解离的介导作用,真正发生可逆吸附/脱附并参与快速电荷存储的是水解离产生的*OH中间体。因此,该模型将储能速率控制步骤由金属离子固相迁移转变为界面水解离动力学及*OH吸附能匹配。
本团队首先通过密度泛函理论计算,确定了具有高效水解离活性的最优金属离子与正极材料的组合,以此来验证催化模型。筛选工作是在常用的正极材料库以及AMBs中使用的主要溶剂化金属离子(Mn+,其中,n为金属(M)离子的价态)的基础上进行的。溶剂化后的Mn+和正极材料上水的解离活性可以通过Mn+的离子电负性(IN)以及正极候选材料的d带中心来量化。之后,进一步定义并计算了不同正极材料和溶剂化Mn+上的*OH吸附能,以评估AZIBs中的水解离活性。在列举了所有溶剂化Mn+与正极材料的组合之后,绘制了水解离活性与电极材料的Gibbs自由能变(ΔG*OH(E))以及由离子电负性预测的溶剂化Mn+的Gibbs自由能变(ΔG*OH(C))的关系图,如图2a[16]所示,发现了两个高度活跃的区域:强吸附区域和中等吸附区域。前者会导致从电极或Mn+处产生过强的*OH吸附,这有可能导致金属氧化物或氢氧化物的形成[17,18]。相比之下,适度的吸附区域提供了更均衡的*OH吸附能力,使其在正极材料与Mn+之间具有更平衡的吸附/脱附能力。在所研究的正极材料中,VN位于中心位置,表现出最佳的吸附/脱附平衡以及快速的水解离动力学。因此,VN被选为一种合适的正极材料,与各种Mn+配合,用于研究高性能AMBs的最佳水解离活性。在所研究的各种Mn+中,溶剂化的Zn2+在VN (001)表面表现出最佳的理论水解离活性,因此在快速充电场景中很可能具有最快的反应速率。事实上,在相应的电解液中,在恒流充/放电条件下获得了每个AMBs的实验容量(图2b[16])。火山图展示了AMBs的容量与Mn+电负性之间的相关性,其中Zn2+的容量最高,这与本团队提出的催化模型的预测结果一致。因此,该模型不仅解释了AZIBs出色的性能,也为筛选金属离子-钒基界面组合、构筑水系快充电池提供了可行的设计依据。
图2

图2
Zn2+介导的VN@rGO正极界面*OH存储[16]
(a) contour plot of water dissociation activity as a function of *OH adsorption energy, comparing different metal ions and cathode materials (ΔG*OH(E) and ΔG*OH(C) are the Gibbs energy changes on the electrode and solvated cations, respectively. The color bar represents the overpotential (η, in volts) for water dissociation in AMBs using different cathode materials. The specific chemical compositions of the 20 cathode materials on the horizontal axis are shown in the box below the plot)
(b) volcano plot of the capacity of AMBs under galvanostatic charge-discharge (at a current density of 2000 mA/g based on three-electrode cells) versus the ionic electronegativity of metal ions (The dashed lines represent the volcano trends)
(c) comparison of rate performance between water dissociation rendered *OH storage and conventional Zn2+ intercalation (VN@rGO—three-dimensional porous reduced graphene oxide (rGO) aerogel confined vanadium nitride (VN) nanocrystals. MOF—metal-organic-framework)
Fig.2
Zn2+-mediated interfacial *OH storage in VN@rGO cathodes[16]
与传统的离子嵌入/脱出、赝电容或一般表面吸附模型相比,本团队提出的界面催化储能模型的不同之处在于:反应对象从单纯金属离子迁移扩展到“金属离子-H2O分子-电极界面”的协同反应;控制步骤从固相扩散转向界面水解离动力学与*OH吸附能匹配;设计描述符由离子半径、扩散系数等参数进一步扩展为中间体吸附/脱附平衡。虽然该模型受到水系锌离子电池和界面储能机制研究等领域的关注,但其普适性仍需在更多电极材料、电解液体系和实际器件条件下继续验证。
2.2 最佳吸附平衡促进水解离实现高容量快充锌离子电池
电化学测试结果[16]表明,VN@rGO在高达300 A/g的超高电流密度下仍能实现577.1 mA∙h/g的高比容量。这说明,在Zn2+介导下,界面水解离产生的*OH中间体可在VN@rGO表面快速、可逆地吸附/脱附,从而形成以界面催化反应为主导的高容量快速储能过程。该过程的能量和功率密度远高于传统的离子穿梭机制在相同测试条件下可实现的数值,这在同等条件下明显优于其他以Zn2+为主导的体系,如图2c[16]所示。这些结果表明,水系锌离子电池的设计原则发生了根本性的转变。以往这种电池主要依靠固相中的离子迁移实现电荷存储,Zn2+介导的界面催化储能机制则强调通过调控界面化学与*OH吸附强度来控制电荷存储。通过优化*OH在电极表面的吸附/脱附平衡,以往被视为副反应来源的水解离产物能够转化为高效且动力学有利的电荷载体。此外,还应注意到,*OH的存储机制通常对以下因素较为敏感:局部pH值波动可能会引发诸如沉淀或相态不稳定等副反应,且这种影响在长时间的循环过程中愈发明显。
上述关于VN@rGO正极中Zn2+介导界面催化储能模型的重要意义在于:它没有沿用单纯“加快离子扩散”的思路,而是把界面水化学转化为可设计的储能反应,提出了以中间体吸附能为核心的水系快充电池设计原则。与此同时,该机制也提示应关注长期循环过程中的局部pH值波动、沉淀副反应和界面稳定性,这为后续电解液与界面协同调控提供了方向。
3 基于界面质子调控机制的高性能锰离子/质子混合电池
3.1 调控氢键网络以稳定Mn2+/H+ 嵌入
本团队首次揭示了隧道型单斜钒氧化物(VO2)能够基于可逆的嵌入(脱出)机制有效地存储Mn2+ [27]。在此基础上,基于概念验证在1 mol/L Mn(Otf)2水系电解液中引入极性较强的乙二醇(EG)作为电解液添加剂。由于EG具有较高的介电常数和优异的吸附能力,可通过调控溶剂化结构和界面氢键环境,显著提升Mn2+/H+储存的稳定性。为阐明EG的作用机理,首先对含有EG添加剂的不同电解质进行结构与氢键行为表征。EG分子具有两对氢键供体和受体,可与H2O分子形成稳定的氢键配位结构。密度泛函理论计算结果表明,H2O的H—O氢键长度与EG不同(图3a[27])。显著缩短的键长意味着EG—H2O具有比H2O—H2O更强的氢键。此外,通过抑制水活性还显著降低了H2O分子的饱和蒸汽压,从而提高了电解质在开放环境中的稳定性(图3b[27])。EG的引入通过重构水合环境与界面氢键网络,为Mn2+/H+的稳定共嵌入反应提供了更加稳固的溶剂化与界面基础。
图3

图3
杂化锰盐电解液的性质[27]
(a) schematic illustrating the typical formation of hydrogen bond between H2O and ethylene glycol (EG), along with the corresponding hydrogen bond length
(b) water evaporative test in different electrolytes and corresponding weight changes
Fig.3
Properties of hybrid Mn salt electrolytes[27]
3.2 界面吸附诱导的电极稳定机制
为了进一步厘清VO2电极在不同电解质中的界面结构及其双电层特征,对不同电解质中VO2颗粒的ζ电位进行了测试(图4a[27])。不同电解质中ζ电位的显著差异表明,不同VO2颗粒表面吸附的离子/分子存在差异。在纯H2O、纯H2O电解质和50%EG (体积分数)电解质中,ζ电位分别为-4.6、-0.7和3.6 mV。如图4b[27]所示,在纯H2O条件下,OH-在VO2表面的吸附导致ζ电位为负值;在纯H2O电解质中,VO2表面较大尺寸的Otf -占据了OH-的位置,导致表面阴离子数量减少和ζ电位绝对值降低。引入电中性的EG可以取代Otf -的位置,这是因为其更强的吸附作用导致ζ电位增加。基于上述分析,可以推断出VO2的双电层(EDL)结构。在添加EG后,界面处EG的吸附挤出了原有的Otf -。因此,添加EG具有多重作用,它不仅显著改变了溶剂化结构,还调节了VO2电极界面的EDL状态。这最终防止了质子和活性H2O分子在VO2电极表面积聚,从而在电化学过程中抑制了钒溶解(图4c[27]),为实现Mn2+/H+共嵌入的高可逆性提供了重要的界面工程手段。
图4
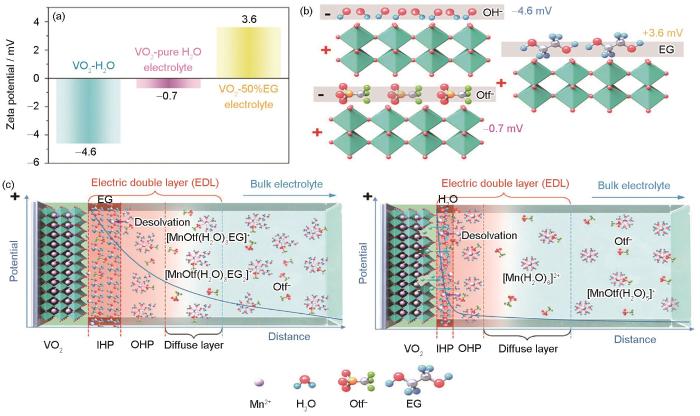
图4
界面吸附机理及双电层调控[27]
(a) zeta (ζ) potential of VO2 in H2O, pure aqueous electrolytes, and 50%EG electrolyte
(b) schematic of the interface adsorption corresponding to Fig.4a
(c) schematic of the EDL structure and bulk electrolyte in various electrolytes (left: 50%EG electrolyte, right: pure aqueous electrolyte) and a corresponding mechanism for suppressing V species dissolution (IHP—inner Helmholtz plane, OHP—outer Helmholtz plane)
Fig.4
Mechanisms of interface adsorption and electric double layer (EDL) regulation[27]
该工作凝练出的标志性认识在于:隧道型VO2(B)不是简单的Mn2+嵌入宿主,而是一个同时受晶体通道、质子活性与双电层结构支配的混合离子反应平台。稳定的隧道骨架保证了Mn2+/H+共嵌入时的结构完整性,氢键网络重构降低了自由水和质子活性,EG界面吸附则进一步抑制钒溶解。由此形成的“结构容纳-质子调控-界面稳定”一体化策略,为水系锰离子电池乃至更广义的水系多价离子电池提供了可借鉴的设计范式。
4 总结与展望
本文凝练了本团队在钒基电极材料用于水系多价金属离子电池方面的代表性工作,其中,最具代表性的核心发现是“Zn2+介导水解离的界面催化储能模型”:该模型揭示了溶剂化Zn2+通过极化界面H2O分子促进水解离,生成的*OH中间体在VN@rGO表面发生可逆吸附/脱附并承担快速电荷存储功能,从而突破了传统离子嵌入/脱出和赝电容模型对水系锌离子电池超快储能行为的解释边界。其核心可概括为“离子介导水解离,界面催化促储能”。在此基础上,VO2(B)水系锰离子电池研究进一步揭示了Mn2+/H+协同嵌入与钒溶解之间的内在联系,并通过调控氢键网络重构和双电层吸附抑制质子活性,形成了“界面水参与-质子活性调控-钒基结构稳定”的拓展机制。上述研究共同建立了以金属离子、H2O分子和钒基界面协同作用为核心的水系多价金属离子储能化学认识。
面向未来,钒基材料在水系多价金属离子电池中的应用仍需解决四个关键问题。第一,材料结构需在多价离子的高电荷密度作用下保持可逆,避免层状塌陷、隧道破裂或不可逆相变;第二,钒氧化物在弱酸性或高质子活性环境中的溶解问题仍是限制长循环寿命的核心因素;第三,多价离子脱溶剂化和固相扩散势垒较高,需通过通道开放、缺陷调控和纳米/多级结构设计降低动力学阻力;第四,界面副反应和本征电子电导率不足会加剧极化,需要共同优化导电网络、人工界面层与电解液结构。
相应地,后续研究可从以下方面展开:(1) 在结构层面,通过预嵌入离子、结构水、O空位或异质原子的调控,构建兼具刚性支撑与局域柔性的开放框架;(2) 在界面层面,建立以吸附能、质子活性和双电层结构为核心的界面描述符,发展可定量预测的界面设计方法;(3) 在电解液层面,通过氢键网络、溶剂化结构和阴/阳离子配位环境的调控,降低自由水活性并抑制钒溶解;(4) 在器件层面,应进一步从半电池模型走向高负载厚电极、贫电解液和全电池模型,建立更接近实际应用的性能判据。
总体而言,水系多价金属离子电池的发展不能仅依赖单一高容量材料的发现,而应构建“金属离子-H2O分子-电极界面”协同调控的新型储能化学体系。钒基材料因其价态、骨架和表面化学的高度可调性,有望继续作为探索界面催化储能和混合离子反应机制的重要模型体系。通过原位/准原位表征、高精度理论计算与电池工程评价的结合,未来有望进一步阐明多价离子、H2O分子和质子在钒基界面及框架中的耦合反应规律,发展兼具高安全、高倍率和长寿命的水系储能电池。
参考文献
Delocalized electrolyte design enables 600 Wh·kg-1 lithium metal pouch cells
[J].
A cost-effective all-in-one halide material for all-solid-state batteries
[J].
Electrolytes that reduce electro-osmotic drag improve fast charging of lithium-ion batteries
[J].
Liquid-liquid interfacial tension stabilized Li-metal batteries
[J].
Tailoring polymer electrolyte solvation for 600 Wh·kg-1 lithium batteries
[J].
The contrast between monovalent and multivalent metal battery anodes
[J].
Current status and future directions of multivalent metal-ion batteries
[J].
Aqueous Li-ion battery enabled by halogen conversion-intercalation chemistry in graphite
[J].
A high-capacity and long-life aqueous rechargeable zinc battery using a metal oxide intercalation cathode
[J].
A rechargeable zinc-air battery based on zinc peroxide chemistry
[J].
Aqueous eutectic electrolytes suppress oxygen and hydrogen evolution for long-life Zn||MnO2 dual-electrode-free batteries
[J].
Reconstructing interfacial manganese deposition for durable aqueous zinc-manganese batteries
[J].
Self-adaptive electrolytes for fast-charging batteries
[J].
Achieving high energy density and high power density with pseudocapacitive materials
[J].
Zn2+-mediated catalysis for fast-charging aqueous Zn-ion batteries
[J].
A sobering examination of the feasibility of aqueous aluminum batteries
[J].
Fluorinated interphase enables reversible aqueous zinc battery chemistries
[J].
Diffusion-free Grotthuss topochemistry for high-rate and long-life proton batteries
[J].
Proton/Mg2+ Co-insertion chemistry in aqueous Mg-ion batteries: From the interface to the inner
[J].
Zn/MnO2 battery chemistry with H+ and Zn2+ coinsertion
[J].
A Mn2+-S redox electrochemistry for energetic aqueous manganese ion battery
[J].
A rechargeable aqueous manganese-ion battery based on intercalation chemistry
[J].
Proton-assisted aqueous manganese-ion battery chemistry
[J].
Oxygen vacancy-driven high-performance V2O5 cathodes for aqueous manganese metal batteries
[J].
Environmentally benign and long cycling Mn-ion full batteries enabled by hydrated eutectic electrolytes and polycarbonyl conjugated organic anodes
[J].
Strategically modulating proton activity and electric double layer adsorption for innovative all-vanadium aqueous Mn2+/proton hybrid batteries
[J].


